


Leitfaden zur Herstellerqualifikation 2026 | Trauma-Verriegelungsplattensysteme
Der richtige Hersteller von Trauma-Verriegelungsplatten muss die Kontrolle über das gesamte Platten-Schrauben-Instrumentensystem nachweisen: Produktdefinition, Implantatmaterial, Verriegelungsschnittstellen, Bearbeitung, Endbearbeitung, Sauberkeit, Verifizierung, Marktzulassung, Setverfügbarkeit und Lebenszyklusunterstützung. Dieser Leitfaden wandelt diese Anforderungen in eine praktische Händler-Scorecard um.
Wie sollten Sie einen Hersteller von Trauma-Verriegelungsplatten auswählen?
Wählen Sie den Hersteller, der verifizierte Nachweise für die genauen Plattenfamilien, Schraubenschnittstellen, Instrumente, Zielmärkte und Versorgungsmodelle liefern kann, die Sie benötigen. Beginnen Sie mit der Identität des gesetzlichen Herstellers und der Produktautorisierung und untersuchen Sie dann technische Kontrollen, Materialien, Herstellung, Inspektion, Verifizierung und Validierung, Verpackung, Lieferleistung, Beschwerden und Änderungsbenachrichtigungen.
Nehmen Sie zwei oder drei Lieferanten in die engere Auswahl, die dasselbe Informationsanfragepaket verwenden. Prüfen Sie die Prozesse mit dem höchsten Risiko, genehmigen Sie repräsentative Muster und stellen Sie ein kontrolliertes erstes Produktionslos fertig, bevor Sie den Katalog skalieren. Qualifizieren Sie eine Fabrik nicht nur anhand des Katalogumfangs, der Zertifikatsbilder, der Gerätefotos oder eines günstigen Angebots.
Beste kurze Antwort: Ein qualifizierter Hersteller von Verriegelungsplatten kann das zugelassene Platten-Schrauben-Instrumentensystem wiederholt herstellen und dies mit aktuellen, produktbezogenen und marktspezifischen Nachweisen nachweisen.
Was ein Schließplattenhersteller beweisen muss
Diese Seite ist der umfassende Leitfaden zur Herstellerauswahl. Ein Beispiel für eine Produktfamilie finden Sie im separaten Distale tibiofibuläre Verriegelungsplatte OEM-Herstellungsanleitung . Indem die Seiten auf verschiedenen Ebenen gehalten werden, wird eine Kannibalisierung von Schlüsselwörtern vermieden: Diese Seite zielt auf die Herstellerqualifizierung ab, während die unterstützende Seite auf ein bestimmtes Plattenherstellungsprogramm abzielt.
1Portfolio- und Plattensystem-Fit
Beginnen Sie mit dem Verfahren und der Bestandsübersicht des Händlers. Definieren Sie anatomische Regionen, Plattentypen, Links-/Rechtsvarianten, Längen, Lochzahlen, kompatible Schrauben, Instrumentensets, sterile oder unsterile Versorgung und Zielländer. Ein großer Katalog ist nur dann sinnvoll, wenn die genauen Geräte autorisiert, dokumentiert und auf dem vorgesehenen Markt unterstützt werden.
Unterscheiden Sie zwischen Festwinkel-Verriegelungslöchern, polyaxialen oder winkelvariablen Mechanismen, Kombinationslöchern und Nicht-Verriegelungsoptionen. Diese Bedingungen allein begründen keine Leistung. Für jedes Design sind eigene Kompatibilitäts-, Einfügungs-, Verifizierungs- und Kennzeichnungsnachweise erforderlich.
Sehen Sie sich die aktuelle Version von XC Medico an Trauma-Implantat- und Verriegelungsplatten-Portfolio und Produktfamilien für Schließplatten und fordern Sie dann ein kontrolliertes Modell und eine Kompatibilitätsliste für den vorgeschlagenen Vertrag an.
2Implantatmaterialien und Chargenrückverfolgbarkeit
Geben Sie den maßgeblichen Materialstandard, die Qualität, die Produktform, den Zustand und die Projektanforderungen an. ASTM F136 deckt beispielsweise die geglühte Ti-6Al-4V ELI-Knetlegierung für chirurgische Implantatanwendungen ab. Allgemeine Begriffe wie „medizinisches Titan“, „Grade 5“, „Grade 23“ oder „TC4“ sollten die genehmigte Materialspezifikation nicht ersetzen.
Alternative Titanlegierungen, kommerziell reines Titan oder Edelstahl können für bestimmte Geräte geeignet sein, wenn dies durch das Design- und Regulierungsdossier unterstützt wird. Der Käufer sollte ein Material nicht nur deshalb vorschreiben, weil es im System eines anderen Herstellers vorkommt.
Führen Sie eine Rückverfolgungsübung von einer fertigen Platte und einer Schraube zurück zur Rohmaterialschmelze oder -charge durch und nehmen Sie die Abnahme, den Herstellungslauf, die ausgelagerte Verarbeitung, Inspektion, Reinigung, Etikettierung, Verpackung und Freigabe entgegen. Sehen Sie sich den veröffentlichten XC Medico an orthopädischen Qualitätskontrollprozess , sondern qualifizieren Sie die genauen Produkte anhand tatsächlicher Aufzeichnungen.
3Verriegelungsschnittstellen, Schrauben und Instrumente
Der Schließmechanismus ist die definierende Schnittstelle des Systems. Überprüfen Sie die Geometrie des Verriegelungslochs, die Schraubenkopfgeometrie, die Trajektorien, den Einführbereich (sofern zutreffend), die Gewinde- oder Eingriffsmerkmale, den Treiberanschluss, die Bohrführung und die Einführtechnik. Kontrollieren Sie, wie kompatible Komponenten identifiziert werden, und verhindern Sie eine Vermischung mit optisch ähnlichen, aber inkompatiblen Teilen.
Systeme mit variablem Winkel erhöhen die Fertigungs- und Prüfkomplexität. Erfordern den zugelassenen Winkelbereich, die Einführtechnik, kompatible Schrauben und Führungen, Schnittstellenakzeptanzkriterien und Nachweise, die das vermarktete Design unterstützen. Akzeptieren Sie keinen universellen Winkelanspruch, der auf nicht verwandte Plattenfamilien kopiert wird.
Käufer, die eine Grundierung für das kommerzielle Team benötigen, können die separate Erklärung von lesen verriegelnde versus nichtverriegelnde Platten ; Endprodukt- und klinische Entscheidungen unterliegen weiterhin der geltenden Kennzeichnung und der professionellen Beurteilung.
4Fertigungskapazität und Messtechnik
Ordnen Sie jede ausgewählte Platte durch Bearbeitung, ggf. Umformung, Wärmebehandlung, Veredelung, Eloxierung oder andere Oberflächenbearbeitung, Reinigung, Markierung, Verpackung und Sterilisation zu, sofern zutreffend. Identifizieren Sie, welche Aktivitäten am zertifizierten Standort stattfinden und welche ausgelagert werden.
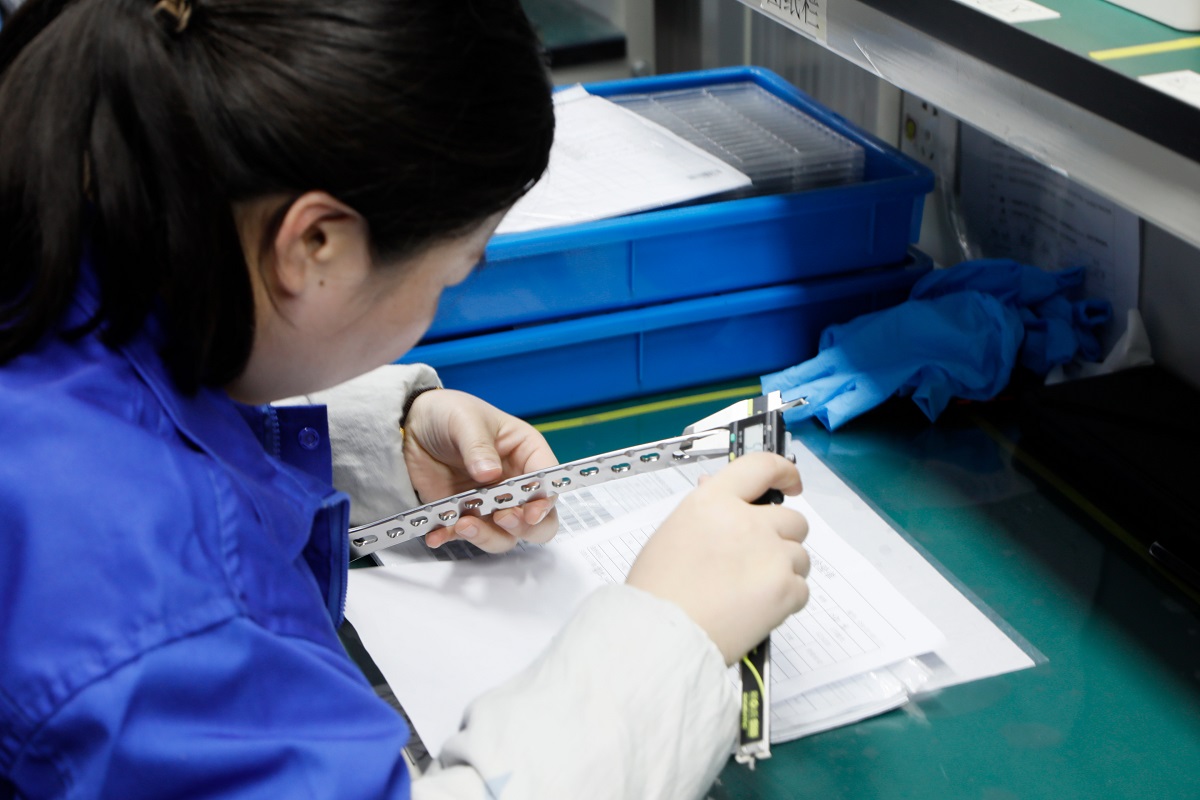
CNC-Geräte unterstützen eine komplexe Produktion, aber die Anzahl der Maschinen und die Marke belegen nicht die Leistungsfähigkeit. Untersuchen Sie kontrollierte Programme, Vorrichtungen, Setup-Genehmigungen, Werkzeuglebensdauerregeln, Wartung, kalibrierte Prüfausrüstung, Messsystemeignung, Stichprobenpläne, Nichtkonformität und Nacharbeit.
Besuchen Sie die veröffentlichte Werkstatt für orthopädische Implantate und Herstellungsprozess orthopädischer Produkte und überprüfen Sie dann die vorgeschlagene Route und die Aufzeichnungen während eines Remote- oder Vor-Ort-Audits.
5Oberflächenzustand, Sauberkeit und Verpackung
Oberflächenprozesse sollten über kontrollierte Eingaben, Parameter und Akzeptanzkriterien verfügen. Definieren Sie Anforderungen für Grate, Kanten, Kratzer, Vertiefungen, eingebettete Medien, Farbabweichungen und andere relevante Bedingungen. Eloxierung oder Farbcodierung dürfen nicht nur als Dekoration betrachtet werden; Überprüfen Sie die Prozesskontrolle, die Produktidentifikation und alle erforderlichen Leistungsnachweise.
ISO 19227:2018 legt allgemeine Sauberkeitsanforderungen und Testmethoden zur Validierung und Kontrolle auf der Grundlage des Risikomanagements fest. Es wird nicht für jedes Implantat ein einheitliches Testpanel oder eine Akzeptanzgrenze vorgeschrieben. Bitten Sie den Hersteller, Prozessrückstände zu identifizieren und die für die spezifische Produktfamilie verwendeten Methoden, Grenzwerte und Probenahmen zu begründen.
Wenn das Produkt steril geliefert wird, validieren Sie die gewählte Sterilisationsmethode, Sterilbarriere, Formung und Versiegelung, Vertriebsleistung und Haltbarkeit. Wenn es nicht steril ist, definieren Sie die Verantwortlichkeiten für Schutzverpackung, Sauberkeit, Kennzeichnung und Wiederaufbereitung. ISO 11607 befasst sich mit Verpackungssystemen für in der Endverpackung sterilisierte Medizinprodukte, beweist jedoch selbst nicht, dass eine Blisterkonfiguration geeignet ist.
6Verifizierung, mechanische Tests und Worst-Case-Begründung
Die Tests müssen dem Gerätedesign, der beabsichtigten Verwendung, der Risikoanalyse und dem regulatorischen Weg folgen. Für metallische Knochenplatten wird häufig auf ASTM F382 verwiesen, die genaue Verwendung und die Eignung einer Testkonfiguration müssen jedoch für die betreffende Platte bestimmt werden. Fordern Sie keinen allgemeinen F382-Bericht und gehen Sie davon aus, dass dieser alle anatomischen oder komplexen Platten abdeckt.
Die Leitlinien der FDA vom November 2024 für orthopädische nicht-spinale Knochenplatten, Schrauben und Unterlegscheiben beschreiben aktuelle Empfehlungen für Geräteinformationen und Leistungstests in 510(k)-Anträgen. Eine separate FDA-Leitlinie enthält Leistungskriterien für Frakturfixationsplatten im Rahmen des Safety and Performance Based Pathway. Bestätigen Sie, ob das betreffende Gerät in den angegebenen Geltungsbereich fällt.
Bei der Auswahl im schlimmsten Fall sollten Geometrie, Material, Größe, Dicke, Löcher, Arbeitslänge, Schnittstellen und die gewählte Testmethode berücksichtigt werden. Erfordern eine technische Begründung, die jede Plattenfamilie repräsentativen Testartikeln zuordnet. In den Berichten müssen das getestete Modell, die Zeichnungsrevision, die Materialcharge, der Produktionsprozess, die Methode, die Akzeptanzkriterien, die Abweichungen und die Schlussfolgerung angegeben werden.
7QMS, Produktzulassung und Post-Market-Readiness
Überprüfen Sie die Organisation, Adresse, den Umfang, die ausstellende Zertifizierungsstelle, die Akkreditierung, den Status und den Ablauf des ISO 13485-Zertifikats. Das Zertifikat unterstützt die Bewertung des Qualitätssystems, berechtigt jedoch nicht für jedes Produkt im Katalog.
- Vereinigte Staaten: Die FDA-Leitlinie identifiziert nicht-spinale, nicht resorbierbare Knochenplatten und Schrauben im Geltungsbereich als Produkte der Klasse II. Bestimmen Sie die genaue Klassifizierung, den Produktcode und den anwendbaren Vorverkaufsweg. Ein 510(k) ist gerätespezifisch und keine Werkszertifizierung. Die FDA-Verordnung zum Qualitätsmanagementsystem trat am 2. Februar 2026 in Kraft.
- Europäische Union: Bestätigen Sie die Klassifizierung gemäß MDR Anhang VIII für das genaue Gerät. Langfristige chirurgisch invasive und implantierbare Geräte fallen im Allgemeinen unter Regel 8, aber Ausnahmen und Geräteeigenschaften können das Ergebnis ändern. Überprüfen Sie den gesetzlichen Hersteller, ggf. den Geltungsbereich der benannten Stelle, das Zertifikat, die Konformitätserklärung, die UDI-/Gerätedaten und die Wirtschaftsakteure.
- Andere Märkte: Erstellen Sie eine länderspezifische Matrix für Registrierungsinhaber, Dokumente, Tests, Etiketten, Sprachen, lokale Vertretung, Wachsamkeit und Erneuerung. Verwenden Sie kein generisches „LATAM-Dossier“ als Ersatz für nationale Anforderungen.
Post-Market-Kontrollen sollten die Aufnahme von Beschwerden, die Eskalation unerwünschter Ereignisse, Untersuchungen, CAPA, Trendüberprüfungen, Rückrufe oder Sicherheitsmaßnahmen vor Ort, den Umgang mit zurückgegebenen Produkten und die Benachrichtigung über Änderungen umfassen. Rezension von XC Medico veröffentlicht After-Sales- und Reklamationssupport und legen Sie anschließend in einer schriftlichen Vereinbarung die Verantwortlichkeiten fest.
Ein kontrollierter OEM/ODM-Partnerschaftsworkflow
OEM/ODM kann von der Private-Label-Verpackung eines autorisierten Standardprodukts bis hin zu einem neuen Plattendesign reichen. Definieren Sie den Umfang, bevor Sie den Zeitplan oder den Preis besprechen. Neue Geometrien oder Schnittstellen können Entwurfskontroll-, Verifizierungs-, Validierungs- und Regulierungsarbeiten auslösen, die eine Etikettenänderung nicht nach sich zieht.
XC Medico ist aktuell Auf der orthopädischen OEM/ODM-Serviceseite wird die Unterstützung vom Engineering bis zur Produktion beschrieben. Käufer sollten veröffentlichte Funktionen in produktspezifische Ergebnisse, Eigentümer, Daten und Akzeptanzkriterien umwandeln.
Niedrige Mindestbestellmenge und Beispielprogramme
Eine niedrige Mindestbestellmenge kann das anfängliche Bestandsrisiko verringern, es handelt sich dabei jedoch um einen kommerziellen Begriff und nicht um einen Qualitätsnachweis. Definieren Sie technische Muster, Verifizierungs- oder Validierungseinheiten, die anfängliche kommerzielle Menge pro SKU und die Mindestbestellmenge für die routinemäßige Wiederauffüllung separat. Bestätigen Sie, ob „ein Satz“ einen Plattensatz, einen kompletten Instrumentensatz, eine Seite, eine Matrixgröße oder ein gemischtes System bedeutet.
Lieferketten- und Bestandsnachweise
Versprechen Sie keine Hubs in Mexiko, Lieferungen am nächsten Tag oder bestimmte Erfüllungsraten ohne ein unterzeichnetes Logistikmodell und eine gemessene Leistung. Fragen Sie nach Vorlaufzeit nach Produktfamilie, normaler und Spitzenkapazität, vorrätigen SKUs, Zeitpunkt der Auftragsbestätigung, Mindestbestellmengen, OTIF- oder Ausführungsratendefinitionen, aktueller Leistung, Engpasseskalation und Geschäftskontinuität.
Wenn eine regionale Lagerhaltung vorgeschlagen wird, überprüfen Sie die Adresse der Einrichtung, die behördliche Rolle, die gelagerten Produkte, den Bestandseigentum, die Umweltanforderungen, die Rückverfolgbarkeit, ggf. FEFO, Rücksendungen, Rückrufe und Serviceniveaus. Vergleichen Sie diese Aufzeichnungen mit den veröffentlichten von XC Medico Lieferketten- und Lagermodell.
100-Punkte-Scorecard für Trauma-Verriegelungsplattenhersteller
Bewerten Sie jede Kategorie mit 0 bis 5 und multiplizieren Sie diese mit der Gewichtung. Bewahren Sie die Beweise neben jeder Punktzahl auf. Auch wenn die gewichtete Summe hoch ist, müssen obligatorische Tore passieren.
| Kriterium | Gewicht | Kernbeweis | Obligatorisches Tor? |
|---|---|---|---|
| 1. Portfolio und Plattensystem passen | 10 % | Autorisierte Modellmatrix, Platten-Schrauben-Instrumenten-Kompatibilität und Verfügbarkeit auf dem Zielmarkt. | Für den Spielraum |
| 2. Materialien und Rückverfolgbarkeit | 15 % | Genehmigte Spezifikationen, Mühlenzertifikate, Chargenverfolgung und Eingangskontrollen. | Ja |
| 3. Sperren von Schnittstellen und Instrumenten | 15 % | Kontrollierte Zeichnungen, Kompatibilität, Funktionsnachweise, Anleitungen, Treiber und eingestellte Aufzeichnungen. | Ja |
| 4. Fertigung und Messtechnik | 15 % | Prozess-/Standortkarte, Validierung, kalibrierte Messung, Fähigkeits- und Nichtkonformitätskontrollen. | Ja |
| 5. Oberfläche, Sauberkeit und Verpackung | 10 % | Oberflächenkriterien, Reinigungsnachweise, Verpackungs- und Sterilisationsvalidierung, sofern zutreffend. | Ja zum Umfang |
| 6. Überprüfung und Prüfung | 15 % | Risikobezogene Matrix, Worst-Case-Begründung, produktionsäquivalente Proben und genehmigte Berichte. | Ja |
| 7. QMS und regulatorische Bereitschaft | 15 % | ISO 13485-Geltungsbereich, Produktzulassung, Etiketten, technische Dokumente und Kontrollen nach dem Inverkehrbringen. | Ja |
| 8. Lieferung und kommerzielle Unterstützung | 5 % | Vorlaufzeit, Lagerbestand, OTIF, Kontinuität, Mindestbestellmenge, Garantie, Instrumente und Eskalation. | Schwelle |
Eine praktische Regel kann erfordern, dass alle obligatorischen Tore bestanden werden, keine ungelösten kritischen Ergebnisse vorliegen, akzeptable Proben und Ergebnisse der ersten Charge vorliegen und eine gewichtete Punktzahl über dem vordefinierten Schwellenwert des Käufers liegen. Legen Sie den Schwellenwert entsprechend dem Geräte- und Versorgungsrisiko fest, anstatt eine universelle Nummer zu kopieren.
Bewertungsskala für Beweise
| Bewertung | Evidenzniveau | Interpretation |
|---|---|---|
| 0 | Keine Beweise | Auf die Anforderung wird nicht eingegangen. |
| 1 | Nur Anspruch | Eine Verkaufs- oder Marketingaussage hat keine kontrollierte Unterstützung. |
| 2 | Unvollständig | Die Beweise sind veraltet, allgemein gehalten, inkonsistent oder es fehlt ihnen der kritische Umfang. |
| 3 | Akzeptabel | Aktuelle kontrollierte Aufzeichnungen belegen die Anforderung hinreichend. |
| 4 | Stark | Produktbezogene Datensätze umfassen aktuelle Beispiele, Kennzahlen, Rückverfolgbarkeit und verantwortliche Eigentümer. |
| 5 | Verifiziert | Die Beweise sind wiederholbar, werden gegebenenfalls unabhängig bestätigt und durch wirksame Kontrollen unterstützt. |
Vor der Genehmigung von Mustern anzufordernde Dokumente
- Legal-Hersteller-, Produktionsstandort- und Outsourcing-Karte.
- Aktuelles ISO 13485-Zertifikat mit Geltungsbereich und Akkreditierungsdetails.
- Produkt- und Marktzulassungsmatrix nach Modellfamilie.
- Kontrollierte Kompatibilitätsmatrix für Platten, Schrauben und Instrumente.
- Genehmigte Materialspezifikationen und Musterwerkszertifikate.
- Beispiel für die Chargenverfolgung eines fertigen Geräts.
- Kritische Merkmale und Prüfmatrix für die Qualität.
- Repräsentative CMM- oder Maßkontrollberichte.
- Funktionsnachweis der Verriegelungsschnittstelle und des Instruments.
- Oberflächenfehler und Endbearbeitungsabnahmestandard.
- Begründung der Reinigungsvalidierung oder -verifizierung.
- Worst-Case-Auswahl- und Verifizierungsmatrix.
- Zusammenfassungen mechanischer und anderer anwendbarer Tests.
- Gegebenenfalls Verpackungs- und Sterilisationsnachweise.
- Kontrolliertes Etikett, IFU- und UDI-Verantwortungsmatrix.
- Durchlaufzeit, Kapazität, Lagerbestand und Liefernachweise.
- Qualitätsvereinbarung, Änderungsmitteilung und Reklamationsworkflow.
- Muster-zu-Produktions-Transfer und Erstlos-Genehmigungsplan.
Automatische Eskalations- oder Disqualifikationswarnungen
Zugehörige Sicherungsplatten- und Lieferantenressourcen
Starten Sie eine Herstellerbewertung für Verriegelungsplatten
Bereiten Sie die Zielländer, anatomischen Plattenfamilien, Schrauben- und Instrumentenanforderungen, den sterilen oder nicht sterilen Lieferzustand, die Jahresprognose, den Private-Label-Bereich und die erforderlichen Dokumente vor. XC Medico kann dann verfügbare Systeme, OEM/ODM-Umfang, aktuelle MOQ, Musterplan und geschätzte Vorlaufzeit bestätigen.
Häufig gestellte Fragen
Was sollte ein Hersteller von Trauma-Verriegelungsplatten bieten?
Fordern Sie mindestens die Rechts- und Standortidentität, aktuelle QMS-Nachweise, Produktzulassungen nach Markt, kontrollierte Platten-Schrauben-Instrumenten-Kompatibilität, Material- und Rückverfolgbarkeitsaufzeichnungen, Herstellungs- und Inspektionsnachweise, Verifizierungsberichte, ggf. Verpackungs- oder Sterilisationsnachweise, Lieferdaten sowie schriftliche Änderungs- und Reklamationspflichten an.
Bedeutet die ISO 13485-Zertifizierung, dass jede Schließplatte zugelassen ist?
Nein. Die ISO 13485-Zertifizierung betrifft den Umfang eines Qualitätsmanagementsystems. Die Produktzulassung muss für das genaue Gerät, den gesetzlichen Hersteller, den Produktionsstandort, den beabsichtigten Verwendungszweck und den Zielmarkt separat überprüft werden.
Ist ASTM F382 für jede Sicherungsplatte erforderlich?
ASTM F382 ist eine weithin referenzierte Spezifikation und Testmethode für metallische Knochenplatten, aber Anwendbarkeit und Testkonfiguration hängen vom Gerätedesign, dem regulatorischen Weg und dem Testgrundsatz ab. Komplexe anatomische Designs erfordern möglicherweise eine zusätzliche oder andere Beurteilung. Bestätigen Sie die aktuelle Standardrevision und die geltenden behördlichen Erwartungen.
Was ist der Unterschied zwischen einer Fixwinkel- und einer Variable-Winkel-Verriegelungsplatte?
Ein System mit festem Winkel steuert die durch seine Verriegelungsschnittstelle definierte Schraubenbahn. Ein winkelvariables oder polyaxiales System ermöglicht die Insertion innerhalb eines bestimmten Bereichs unter Verwendung der zugelassenen Schraube und Technik. Der genaue Mechanismus, Umfang, Kompatibilität und Einschränkungen sind produktspezifisch und müssen anhand einer kontrollierten Dokumentation überprüft werden.
Wie überprüfe ich die Kompatibilität der Verriegelungsschrauben?
Überprüfen Sie kontrollierte Schnittstellenzeichnungen und die Kompatibilitätsmatrix und testen Sie dann produktionsäquivalente Platten, Schrauben, Führungen und Treiber mit der genehmigten Methode. Bestätigen Sie Akzeptanzkriterien und Kontrollen für Identifizierung, Flugbahn, Eingriff, Einsetzen und Entfernen, die eine Vermischung von Komponenten verhindern.
Sollte ein Hersteller sterile und unsterile Platten anbieten?
Der erforderliche Versorgungszustand hängt von der Produkt- und Marktstrategie ab. Sterile Produkte benötigen eine angemessene Sterilisation, Verpackung und Haltbarkeitsvalidierung. Nicht sterile Produkte erfordern kontrollierte Sauberkeit, Schutzverpackung, Kennzeichnung und Wiederaufbereitungspflichten. Um geeignet zu sein, muss ein Hersteller nicht beide Modelle anbieten.
Wie sollte ein Händler die OEM-Preise vergleichen?
Vergleichen Sie die gesamten Anschaffungs- und Lebenszykluskosten: Implantate, Schrauben, Instrumente, Muster, Validierung, Registrierungsdokumente, Verpackung, Fracht, Zölle, Inventar, Nachschub, Reparaturen, Ersatz, Beschwerden und Änderungsmanagement. Stellen Sie sicher, dass jedes Angebot dieselbe SKU und denselben Serviceumfang verwendet.
Was ist der beste Weg, einen neuen Schließblechlieferanten zu genehmigen?
Nutzen Sie die Vorqualifizierung von Dokumenten, ein risikobasiertes Audit, eine repräsentative Stichproben- und Schnittstellenprüfung, den Abschluss von Feststellungen, eine unterzeichnete Qualitätsvereinbarung und ein kontrolliertes erstes Produktionslos. Überwachen Sie weiterhin Qualität, Lieferung, Beschwerden, Änderungen und CAPA nach der Genehmigung.
Offizielle technische und behördliche Referenzen
- US-amerikanische FDA: Orthopädische nicht-spinale Knochenplatten, Schrauben und Unterlegscheiben – 510(k)-Einreichungsleitfaden
- US-amerikanische FDA: Leitfaden zu Leistungskriterien für Frakturfixationsplatten
- US FDA: Quality Management System Regulation (QMSR)
- ISO: ISO 19227:2018 Sauberkeit orthopädischer Implantate
- ASTM International: ASTM F136 Ti-6Al-4V ELI Chirurgische Implantatlegierung
- ISO: ISO 11607-1 Verpackung für endsterilisierte Medizinprodukte
- EUR-Lex: Verordnung (EU) 2017/745 über Medizinprodukte

