


COMPARACIÓN DE PROXECTOS DE FABRICACIÓN POR CONTRATO · DISPOSITIVOS ORTOPÉDICOS · ÚLTIMA REVISIÓN: 16 DE NOVEMBRO DE 2026
Resposta rápida
Na fabricación por contrato de dispositivos médicos, compare proxectos ortopédicos mediante probas, non só o tamaño da empresa nin o prezo unitario cotizado. Verifique que a entidade xurídica e o enderezo de produción coinciden en todos os rexistros; o ámbito de aplicación da ISO 13485 abrangue o sitio e as operacións pertinentes; os ficheiros regulamentarios teñen nomeados propietarios e tarefas de mantemento; Os lotes de materiais e de produción son rastreables; os procesos externalizados son divulgados; e os instrumentos, os envases, os traballos de esterilización, a validación e os supostos comerciais están incluídos ou claramente excluídos. Use unha especificación controlada e a mesma solicitude de evidencia para cada candidato, despois rexistre as lagoas antes de aprobar mostras ou unha primeira orde.
1. Por que dúas citas de fabricación por contrato describen proxectos diferentes?
Unha cotización só é comparable cando ambas as partes prezon o mesmo proxecto definido. Un provedor pode incluír un dispositivo rematado e etiquetado, instrumentos combinados, envases validados e documentos de mercado; outro só poderá fixar o prezo do implante mecanizado, deixando fóra do ámbito de traballo de acabado, inspección, esterilización, validación, etiquetaxe e regulamentario. Polo tanto, unha liña de prezo unitario inferior pode describir un proxecto diferente.
Para os dispositivos ortopédicos, o alcance pode abarcar a transferencia de deseño, control de materiais, produción, inspección, instrumentos, embalaxe, coordinación de esterilización e rexistros de lanzamento. A aplicabilidade depende do produto, mercado e función legal; 'Pretización OEM' non é un paquete estándar.
Nun proxecto OEM de dispositivos médicos ou nun proxecto ODM de dispositivos médicos, as etiquetas por si soas non determinan a autoridade de deseño; definir quen controla as entradas, saídas e cambios do deseño. Avaliar un fabricante de implantes ortopédicos en función das operacións e rexistros que realmente realiza.
Para unha combinación de casos ortopédicos, use o historial de demanda e existencias non identificados para construír a matriz de configuración; non permita que un catálogo xeral substitúa o alcance do produto real do comprador.
Envíe un paquete de solicitudes de solicitude controlada co uso previsto, os mercados obxectivo, as revisións actuais dos debuxos, a matriz de tamaños, os instrumentos, os envases e as expectativas de estado estéril, as hipóteses regulamentarias e as probas solicitadas. Esixir a cada provedor que marque cada liña incluída, excluída, subministrada polo cliente, subcontratada ou pendente. Esta guía compara a capacidade e evidencia do proxecto; non é unha clasificación de marca, unha recomendación clínica ou unha lista de verificación xeral do provedor de implantes.
Incluír o fabricante legal proposto e o lugar de fabricación no rexistro de comparación, aínda que eses detalles aínda non sexan definitivos. Define tamén a porta de mostra, quen pode aprobar unha desviación e que probas son necesarias antes dunha orde de compra. Estes detalles manteñen a discusión centrada na preparación do proxecto en lugar de permitir que se agochen diferentes suposicións dentro de citas doutro xeito pulidas.
Esta guía abarca os controis de proxectos de fabricación de dispositivos médicos por contrato.
2. Fábrica ou empresa comercial? Cinco cheques que non se poden falsificar
Ningún documento ou vídeo está a proba de fraude. Comprobe os rexistros independentes para que unha descrición de vendas non poida substituír a evidencia do proxecto. Unha empresa comercial pode coordinar un proxecto lexítimo; identificar o fabricante legal, os lugares de produción e os propietarios dos rexistros regulamentarios e de calidade.
- Relaciona entidade e enderezo. Compare o rexistro da empresa, o lugar de produción, o certificado, os rexistros de produtos, a cotización e as etiquetas de mostra. Se o vendedor e o fabricante difiren, solicite a súa relación e responsabilidades por escrito.
- Comproba a identidade do fabricante. Pregunta que entidade aparece como fabricante no rexistro, autorización, declaración e etiqueta aplicables. Reconcilia os nomes diferentes entre os rexistros en lugar de asumir que son habituais.
- Comprobar o equipamento de proceso e a medición. Solicitar ID de equipos relevantes, estado de calibración e mantemento e exemplos de inspección controlada. Unha máquina de proba universal ou un sistema óptico só importa onde os métodos do proxecto o requiren; A presencia do equipo por si soa non valida un resultado.
- Mapear procesos especiais. Identifique se a anodización, a pasivación, o tratamento térmico, a limpeza, o revestimento ou a esterilización son internas ou subcontratadas. Solicitar controis, criterios de aceptación, probas de cualificación e rexistros de lotes para cada proceso aplicable.
- Observa o traballo no lugar. Solicite unha visita enfocada ou un paseo en directo con selo de tempo da recepción de material, produción, inspección, montaxe de instrumentos, embalaxe e rexistros. Conciliar o que se mostra con documentos controlados; un vídeo por si só non é unha auditoría.
Rexistra o emisor, revisión, sitio e alcance do produto de cada documento, ademais de preguntas sen resolver. Se un intermediario está implicado, rexistre quen aproba os cambios, libera o produto, investiga as non conformidades e comunica os problemas de campo. A distinción clave é se as responsabilidades do proxecto son visibles e comprobables.
Durante unha revisión en directo, pídelle ao equipo que tome unha mostra ou un identificador de viaxeiro e mostre onde se rexistra en cada operación. Compare ese camiño cos documentos do lote que se fornecen máis tarde para a solicitude de solicitude. O obxectivo non é recoller máis pantallas nin certificados; é ver se se pode seguir unha configuración definida do dispositivo a través do sistema de control real.
Para unha visita práctica ou unha revisión remota, use un enfocado o que unha visita á fábrica ou unha auditoría de vídeo debería mostrar a axenda e solicitar probas vinculadas ao produto proposto en lugar dunha presentación xeral da empresa.
3. Que seis bloques de proba debe levar cada cotización de fabricación de contratos ortopédicos?
Solicite os mesmos seis bloques de probas de cada candidato. Unha resposta pouco clara é unha lagoa, non unha proba de mala conduta; solicitar un rexistro ou propietario para revisar cada reclamación.
| Bloque de evidencia | Que solicitar | Resposta sen resolver para investigar | Como verificalo |
|---|---|---|---|
| Ficha técnica | Debuxos controlados, materiais, características críticas, plan de inspección e lista de configuración. | 'Podemos traballar a partir da mostra.' | Relaciona cita e mostra coa revisión do debuxo; definir a aprobación do cambio. |
| Expediente normativo | Mercado obxectivo, fabricante legal, rexistro aplicable, etiquetado e propietario de IFU, mantemento de ficheiros. | 'Admitimos a normativa' sen deberes nomeados. | Mapear cada entrega a unha entidade e obriga do contrato; verificar os rexistros públicos sempre que sexa posible. |
| Rexistros de calidade | Rexistros de materiais e lotes, trazabilidade do proceso, inspección, calibración, non conformidade e control de cambios. | 'Trazabilidade' significa só unha etiqueta de envío. | Rastrexa un lote desde as entradas ata a inspección, a liberación e o envío. |
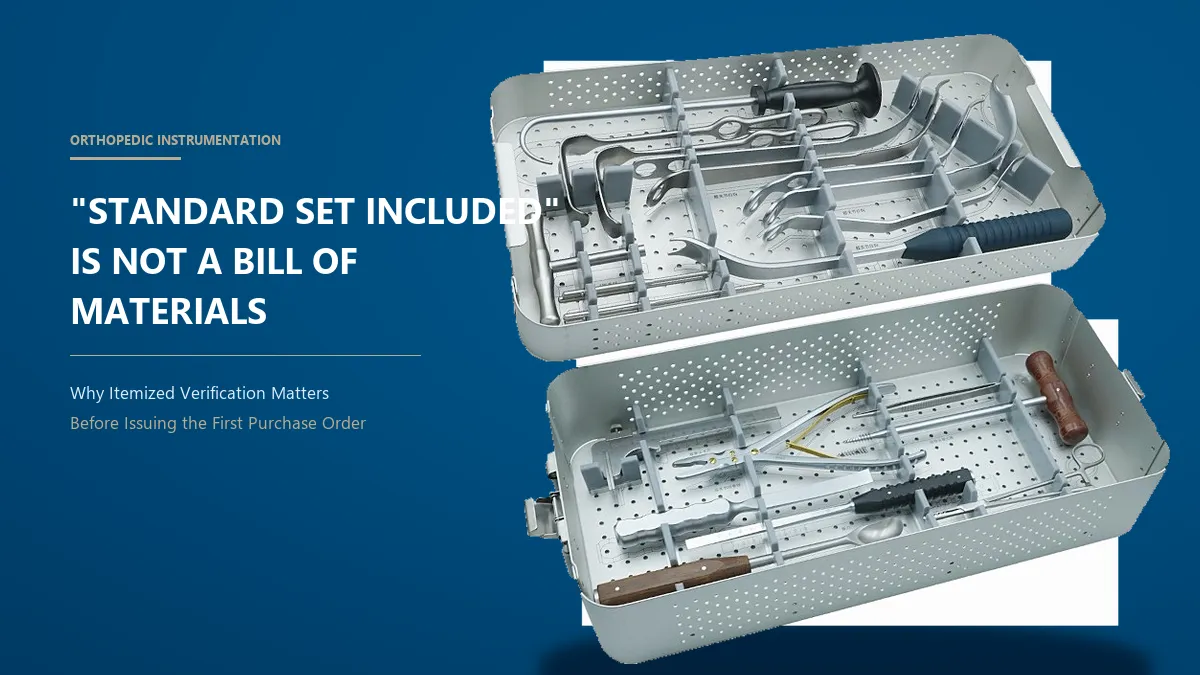
| Conxunto de instrumentos | Lista de instrumentos, deseño da bandexa, tamaños compatibles, elementos de proba, recambios e propiedade do conxunto. | 'Conxunto estándar incluído' sen unha lista de materiais. | Conciliar a lista coa matriz do implante e identificar os artigos con prezos separados. |
| Envasado e esterilización | Rexistros de estado de subministración, embalaxe, proceso, sitio responsable, validación e lanzamento. | 'Listo para estéril' sen probas. | Relaciona os rexistros co dispositivo, a configuración do envase, o proceso e o mercado obxectivo. |
| Condicións comerciais | Inclusións, exclusións, ferramentas, mostras, probas, instrumentos, carga, pago e mínimos por SKU. | Prezo unitario con supostos abertos. | Use unha matriz de alcance; comparar os totais só na mesma base. |
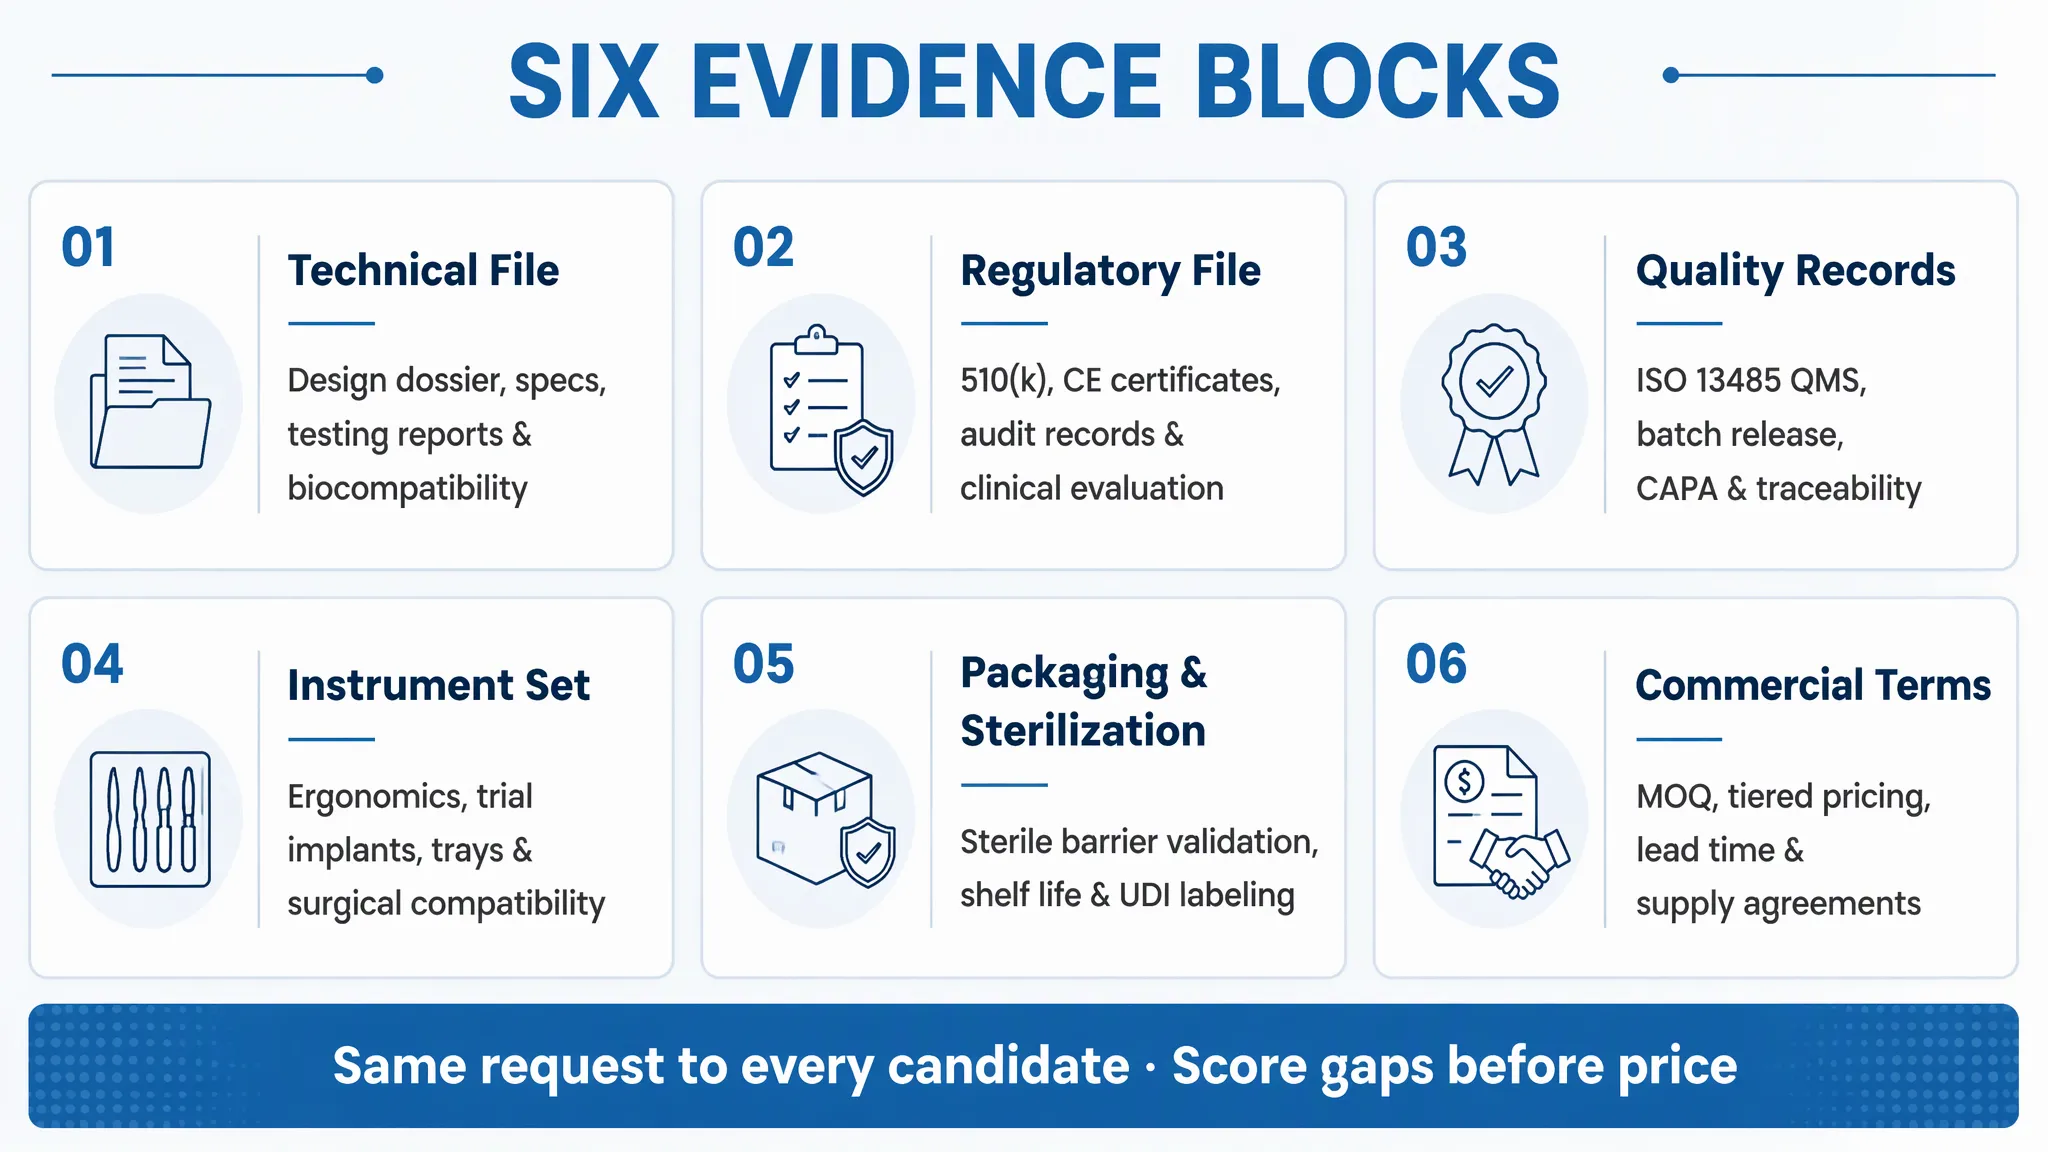
Esixe unha resposta para cada fila. 'Non aplicable' debe incluír un motivo e o propietario que o volverá a avaliar se cambia o alcance. Marca as probas verificadas, recibidas pero desmarcadas, abertas, excluídas ou non aplicables e puntualas por separado do prezo.
4. Que cobre un certificado ISO 13485 e que non?
Un certificado ISO 13485 é a evidencia de que un organismo de certificación avaliou un sistema de xestión da calidade con respecto a un alcance establecido. O certificado non é unha aprobación do dispositivo, unha autorización de mercado nin unha proba de que todos os produtos, fábricas, procesos ou subcontratistas da rede dun provedor estean cubertos. A propia ISO explica que non realiza certificación. Para os compradores, a tarefa decisiva é comprobar o organismo de certificación emisor e o alcance exacto, o lugar e a validez que aparecen no documento.
Confirme que o certificado indica a entidade xurídica e o sitio citados. O seu ámbito de actuación poderá abarcar o deseño, fabricación, montaxe, esterilización, distribución ou só operacións seleccionadas; comparalo co traballo realizado. Pregunta como se controlan outros sitios e subcontratas.
O QMSR da FDA entrou en vigor o 2 de febreiro de 2026 e incorpora ISO 13485:2016 por referencia a partes do marco do sistema de calidade dos Estados Unidos. Isto non converte un certificado privado en certificación da FDA ou autorización do dispositivo. A FDA non emite certificados de conformidade coa norma ISO 13485 e as partes reguladas aínda deben cumprir os requisitos aplicables ao seu papel e produto. Vexa o Visión xeral da FDA QMSR e Explicación da ISO sobre a certificación ISO 13485.
Ao comparar un fabricante por contrato ISO 13485, concéntrese no ámbito do certificado e no sitio que realizará o traballo citado e, a continuación, verifique a evidencia do produto e do proceso por separado.
Rexistra o número do certificado, a entidade, o sitio, o ámbito, o organismo emisor, as datas de validez e as exclusións. Verifique a autenticidade sempre que sexa posible e, a continuación, solicite rexistros do proxecto que mostren que o sistema se aplica ás operacións citadas.
Tamén pregunte se o ámbito ou o sitio cambiou desde que se emitiu o certificado e se se controla algunha actividade relevante a través dun provedor externo. Un provedor debe ser capaz de explicar como se aplican os controis de compra, a cualificación, a aceptación entrante e a notificación de cambios aos pasos subcontratados. Se o certificado abarca o deseño pero o provedor só fabrica debuxos para o cliente, ou ao revés, teña en conta esa distinción en lugar de asumir unha cobertura máis ampla.
5. Apoio normativo: quen é o propietario do ficheiro e quen o mantén?
O 'soporte normativo' para un dispositivo ortopédico non se pode entregar ata que se indiquen as responsabilidades. Mapear o fabricante legal, o propietario da marca ou o desenvolvedor de especificacións, o titular do rexistro ou da ficha, se é o caso, o representante ou importador autorizado e o distribuidor para cada mercado obxectivo.
Preguntar quen posúe a documentación técnica, os rexistros de riscos e probas, as declaracións, os mestres de etiquetaxe e os rexistros; quen pode aprobar cambios, manter rexistros e responder ás autoridades; e que acceso continúa despois da terminación. Unha copia controlada, o dereito de acceso e o dereito de propiedade son diferentes.
EU MDR atribúe obrigas aos fabricantes e tamén aos importadores e distribuidores. Establece os deberes do fabricante para a documentación técnica e o sistema de calidade, con responsabilidades en función da función legal e do dispositivo da parte. Revisa o Regulamento da UE sobre dispositivos médicos e obter asesoramento específico do mercado antes de contratar.
Nos Estados Unidos, distinga o rexistro do establecemento e a lista de dispositivos do estado de premercado; o rexistro ou a lista por si só non é aprobación ou autorización do dispositivo. Identifique a vía ou exención aplicable e o responsable. Os contratos poden asignar tarefas, pero non poden borrar deberes estatutarios.
Para cada entrega, rexistra a entidade responsable, o propietario operativo, as probas e o activador do cambio. Define o que ocorre cos ficheiros e accede se finaliza a relación de provedor ou marca.
Para proxectos de marcas privadas, define quen xestiona os cambios de etiquetas, as queixas, a comunicación de eventos adversos, as accións de campo e o acceso aos rexistros do dispositivo. Especifique os contactos necesarios e os deberes de intercambio de información; revisar estas asignacións con asesores reguladores cualificados para cada mercado.
6. Transferencia do proxecto ortopédico: debuxos, ferramentas e titularidade de validación
No inicio do proxecto, distinga os insumos propiedade do comprador, a tecnoloxía de fondo do provedor e o traballo creado conxuntamente. Cubra debuxos, CAD, especificacións, instrucións de proceso, programas de inspección, accesorios, moldes, programas de mecanizado, calibres, métodos e informes de validación de proxectos.
Para ferramentas, título do documento, almacenamento, identificación, mantemento, acceso e condicións de liberación ou transferencia. Indique se está dedicado ou compartido e como pode continuar a produción se un provedor non está dispoñible. Unha declaración de propiedade sen termos de custodia e recuperación está incompleta.
Acordar cales son as operacións que requiren cualificación ou validación, quen aproba protocolos, xestiona desviacións, paga e conserva os informes e os datos brutos. Cando se aplique IQ/OQ/PQ, defina probas e criterios de aceptación para cada etapa; o acrónimo por si só non é un entregable.
Constrúe un paquete de transferencia antes da conxelación do deseño: debuxos actuais, lista de materiais, fluxo de procesos, lista de provedores, métodos de proba, modelos de inspección, parámetros validados, rexistros de embalaxe, mapa de trazabilidade e rexistro de cambios abertos. Defina os dereitos de acceso e licenza protexendo os coñecementos de provedores non relacionados.
Establece regras de control de cambios para especificacións críticas e define cando os cambios provocan a revalidación, a revisión normativa, o aviso ao cliente ou novas mostras. Isto evita que o proxecto dependa do coñecemento do proceso non documentado.
Incluír un exercicio de transición no plan do proxecto: enumerar os ficheiros e activos que necesitaría un fabricante receptor, identificar calquera formato ou dependencia do software e confirmar que se pode producir unha copia controlada. Un paquete de transferencia viable debería preservar o historial de revisións e as ligazóns entre as entradas de deseño, a configuración do proceso, os métodos de inspección e os lotes realizados baixo cada liña base aprobada.
7. Os conxuntos de instrumental ortopédico e esterilización forman parte do proxecto
Unha cotización de implante pode omitir os instrumentos necesarios para a configuración proposta. Defina os números de peza do conxunto de instrumentos ortopédicos, a compatibilidade do tamaño, as probas cando corresponda, o deseño da bandexa, os recambios, o estado de reutilización ou dun só uso, a información de reprocesamento, o propietario da actualización e se o conxunto está incluído, a prezos separados, subministrado polo cliente ou excluído.
| Elemento do proxecto | Que debe identificar a cotización | Verificación do comprador |
|---|---|---|
| Lista de instrumentos | Número de peza, revisión, rango de tamaño, cantidade, material ou acabado cando corresponda. | Relacione a lista coa matriz do implante e resolva ferramentas non listadas. |
| Bandexa ou recipiente | Configuración, mapa de contidos, propiedade, posicións de reposto, límite do proceso. | Confirmar a capacidade e os rexistros de limpeza, inspección e reprocesamento aplicables. |
| Instrumentos reutilizables | Instrucións actuais de limpeza, inspección, mantemento e reprocesamento; criterios de desgaste. | Relacionar as instrucións cos requisitos de etiquetaxe do conxunto e do mercado. |
| Implantes ou kits estériles | Estado estéril, embalaxe, lugar de procesamento, proba de liberación, propietario da etiquetaxe. | Relacione os rexistros e o soporte de vida útil coa configuración exacta do produto e o mercado. |
| Mostras e primeiro pedido | Material equivalente á produción, proceso, embalaxe e desviacións identificadas. | Defina comprobacións repetidas se cambia o sitio, o proceso, o material ou o envase. |
Para sistemas de trauma, revise os conxuntos de instrumentos que se envían cos implantes como un elemento de alcance separado e pregunte se está cuberta a configuración exacta na súa solicitude de solicitude. Non deduza unha bandexa, un soporte de parafuso, un compoñente de proba ou un estado estéril a partir dun nome de familia de implantes. Solicite a lista de materiais establecida, os detalles do embalaxe e a declaración de compatibilidade vinculada ás revisións citadas.
Para os conxuntos reutilizables, defina os cambios de campo, a substitución de instrumentos danados ou que falten e a identificación da bandexa. No caso dos kits estériles, faga coincidir a evidencia do proceso co compoñente exacto e a combinación de embalaxe. Enumere cada estado de subministración por separado na RFQ.
8. MOQ, mínimos por tamaño e financiamento de primeira orde
Un MOQ de nivel familiar pode ocultar pisos separados para cada tamaño, lado, material ou configuración. Pregunta se os mínimos son por SKU e o que os impulsa: compra de material, configuración, lote de embalaxe, carga de esterilización, versión da etiqueta ou política comercial.
Mapea a cantidade de lanzamento, o patrón de reabastecemento, a unidade de embalaxe, as limitacións da vida útil, se é o caso, e instrumentos ou stocks de proba separados para cada SKU. Unha matriz ampla pode crear exposición ao capital de traballo aínda que o MOQ total pareza pequeno. Confirme como se divide e etiqueta un 'surtido'.
Use un modelo de financiamento transparente de primeira orde en lugar de adiviñar un MOQ 'típico':
Solicite presupostos para operacións incluídas, descansos de cantidade, mostras, mínimos por tamaño, fitos de pago e material dedicado ou traballo en proceso se un proxecto se detén. Compare as unidades, a moeda, a validez da cotización, a base de entrega e os impostos de forma coherente e confirme unha programación só despois de que as especificacións e as portas de aprobación estean aliñadas.
Para o lanzamento dun contrato de fabricación de dispositivos médicos, calcule cada SKU por separado a partir dos custos únicos.
Compare o alcance completado e os supostos de financiamento cunha guía separada para comparando dúas cotizacións sobre o custo total . Este artigo mantén o foco na preparación do proxecto de fabricación por contrato; a guía complementaria pode xestionar cotizacións máis amplas e comparación de custos totais.
9. Un protocolo de mostra de 30 días para un proxecto ortopédico a través de tres provedores
Use as mesmas entradas controladas para cada provedor. Este esquema de 30 días é un modelo de planificación, non unha promesa de que todos os dispositivos, probas ou revisións regulamentarias poidan rematar nese período. Comeza despois de completar a solicitude de solicitude; planificar unha validación máis longa por separado.
| Fiestra | Acción do comprador | Evidencia do provedor ou saída | Porta de decisión |
|---|---|---|---|
| dos días 1-7 Solicitude de solicitude |
Envíe debuxos idénticos, matriz, mercados, alcance do instrumento e lista de verificación de probas a todos os candidatos. | Resposta do alcance, fabricante e sitio legal, alcance do certificado, mapa de procesos, funcións reguladoras e preguntas. | Compare só unha vez que os límites do proxecto e as entidades responsables estean claros. |
| Días 8-14 Recibir mostras |
Rexistra a identidade da mostra, a revisión, o lote, o estado de empaquetado e os documentos. | Mostras identificadas, rexistros de material e inspección acordados, lista de instrumentos e diferenzas entre a mostra e a produción. | Pausa mostras que non se poden vincular a unha revisión, lote ou ruta. |
| Días 15-21 Verificacións de banco |
Mida as dimensións acordadas, inspeccione o acabado e a etiquetaxe e comprobe a adecuación do instrumento aos criterios. | Métodos de proba, trazabilidade, probas de procesos e envases e respostas aos achados. | Rexistro aprobado, suspenso, desviación ou non avaliado para cada característica. |
| Días 22–30 Resolver |
Compare lagoas, consolide preguntas e defina as condicións de aprobación ou outro bucle de mostra. | Documentos corrixidos, propietarios das accións, alcance revisado e plan de traballo aberto. | Proceder cando as lagoas críticas sexan pechadas ou acepten formalmente as partes responsables. |
Manter a revisión non clínica a menos que o produto, a avaliación e a xurisdición permitan expresamente o contrario. As verificacións de banco non son avaliación clínica, validación de deseño ou autorización de mercado. Reavaliar os cheques se cambia o material, o lugar, o proceso, o instrumento ou o envase. Puntúa a todos os candidatos nos mesmos bloques de probas e conserva a liña de base e os rexistros aprobados.
Escriba os criterios de aceptación antes de que cheguen as mostras, incluíndo como se tratará a incerteza da medición, os resultados límite, os documentos que faltan e as desviacións. Manter o rexistro de mostras, as fotografías se é o caso, os rexistros de medicións e as respostas dos provedores baixo control de revisión. Se un candidato necesita unha segunda mostra, dálle aos outros candidatos unha oportunidade xusta de abordar as lagoas de evidencia equivalentes en lugar de cambiar os criterios a mediados da comparación.
10. Sete bandeiras vermellas e doce preguntas para o RFQ
Sete bandeiras vermellas para resolver antes da aprobación
- O enderezo de produción retírase ou entra en conflito cos rexistros legais, de calidade ou de produtos.
- O certificado ISO 13485 está caducado, non está autenticado ou non coincide coa entidade, o sitio ou o ámbito.
- O 'soporte' regulamentario non ten un fabricante, titular de ficheiros, mercado, entrega ou propietario do mantemento.
- A trazabilidade remata no envío e non pode vincular o lote a entradas, procesos e inspección.
- As mostras non se poden vincular a unha ruta equivalente á produción ou non se retíranse as diferenzas.
- Rexégase unha revisión do sitio centrada no produto e non se ofrecen rexistros de corroboración.
- Esíxese o pago anticipado completo sen fundamentos, fitos ou protección para ferramentas, traballos en proceso e rexistros.
Unha bandeira vermella é un aviso para investigar, non un veredicto automático. Rexistrar as probas e resolución; deixar as lagoas de materiais visibles en lugar de pechalas cunha declaración xeral de 'conforme'.
Separar as lagoas regulamentarias e de trazabilidade das preferencias comerciais. Asignar un propietario e unha data de vencemento a cada punto aberto; o silencio non é aceptación.
Doce preguntas para enviar co RFQ
- Que persoa xurídica fabrica o dispositivo e onde se produce cada operación citada?
- Que operacións se subcontratan e que rexistros de cualificación e lote están dispoñibles?
- Que certificado cobre o sitio e o alcance, e como se pode verificar o seu estado?
- Quen é o fabricante legal en cada mercado obxectivo e cuxo nome aparece nos discos e selos?
- Quen posúe e actualiza os ficheiros normativos e técnicos, e que acceso sobrevive á baixa?
- Que revisións de debuxos, materiais, configuracións e criterios de aceptación se citan?
- Como están vinculados os lotes de materiais e procesos coa inspección, a liberación e o envío?
- Que probas se inclúen, con que método, equipamento, criterios e informe?
- Que instrumentos, bandexas, probas, envases e produtos de esterilización están incluídos?
- Que procesos necesitan validación e quen é propietario dos protocolos, datos, desviacións e informes?
- Quen é o propietario dos ficheiros de ferramentas e proxectos, e como se transfiren ou liberan?
- Cales son os mínimos, exclusións e fitos de pago por SKU?
11. Preguntas frecuentes
Como podo comparar os fabricantes de contratos ortopédicos de forma xusta?
Ofrécelle a cada candidato os mesmos debuxos controlados, matriz de configuración, mercados obxectivo, alcance do instrumento e solicitude de evidencia. Compare as entidades nomeadas, o alcance do sitio e do certificado, as responsabilidades regulamentarias, a trazabilidade, a validación, o envasado e as inclusións comerciais por separado. Rexistra as lagoas abertas antes de puntuar o prezo e asegúrate de que un revisor interno utiliza os mesmos criterios para cada resposta.
A ISO 13485 é suficiente para iniciar un proxecto de fabricación por contrato?
Non. É unha evidencia do sistema de calidade para un ámbito, sitio e período de certificación establecidos. Confirme que o alcance abarca o traballo e, a continuación, verifique por separado o estado normativo específico do produto, os requisitos técnicos, os controis de procesos, as probas de validación, a trazabilidade e o acordo do proxecto. Non é unha autorización do dispositivo nin unha autorización de comercialización.
Quen é o propietario do deseño e das ferramentas despois de que remate o proxecto?
O contrato debería responder a iso directamente. Insumos separados dos compradores, tecnoloxía de fondo do provedor e traballo creado polo proxecto. Defina o título, os dereitos de uso, a custodia, o mantemento, o acceso a rexistros controlados e o proceso de liberación ou transferencia de ferramentas e ficheiros ao finalizar. Inclúe por escrito calquera límite de acceso ou licenza.
Que debe incluír unha cotización de fabricación por contrato ademais do prezo unitario?
Debe definir a revisión do produto e o alcance da SKU, incluíndo operacións, probas, instrumentos, responsabilidades de envasado e esterilización, ferramentas, validación, entregas regulamentarias, presupostos de MOQ, exclusións, fitos de pago, base de entrega e validez da cotización. As suposicións sen prezo deben incluírse como elementos abertos, cun propietario e un punto de decisión.
Cantos provedores debo probar antes do primeiro pedido?
Non hai un número universal. A mostraxe de máis dun candidato cualificado pode expoñer diferenzas no alcance e nas probas, pero cada mostra debe utilizar os mesmos criterios de especificación e revisión. Escolla o número que o seu equipo pode avaliar e documentar a fondo, tendo en conta o risco do proxecto e a capacidade de revisión dispoñible.
Pode unha empresa comercial xestionar un proxecto de fabricación por contrato?
Pode coordinar un proxecto, pero o comprador debe identificar o fabricante legal, os lugares de produción, os subcontratistas, as responsabilidades de calidade, o propietario do ficheiro regulamentario e o responsable do control de lanzamento e cambios. Os rexistros de contratos e produtos deben aliñarse con eses roles e o comprador debe saber quen pode aprobar un cambio.
12. Seguinte paso: converter a comparación nun resumo do proxecto
Defina a familia de produtos, a matriz de configuración, o mercado obxectivo, as entradas de deseño, o alcance do instrumento e os rexistros de revisión antes da solicitude de solicitude. Separe as probas requiridas dos elementos acordados durante o desenvolvemento. Se está a avaliar un modelo de servizo, revise como están os nosos proxectos OEM/ODM e, a continuación, envíe a mesma solicitude de proba a cada candidato.
Nomea revisores internos de enxeñería, calidade, regulamentarios e comerciais. Manteña un rexistro de decisións dos cambios nas mostras, procesos ou presupostos do mercado.
Mantén o alcance, os propietarios, as lagoas de probas e os termos de transferencia nun só rexistro de decisións.
Discutir un proxecto de fabricación por contrato
Comparte a túa familia de dispositivos, mercado obxectivo, rango de configuración, instrumentos e preguntas clave. O equipo pode revisar o alcance e as necesidades de probas iniciais; confirmar os requisitos regulamentarios para o dispositivo e mercado específicos.
Fontes e notas de actualización
Comprobouse o contexto normativo co actual resumo de QMSR da FDA, a explicación da certificación ISO 13485 de ISO e o Regulamento (UE) 2017/745 sobre EUR-Lex. Estas fontes só admiten descricións xerais; non determinan a vía nin as responsabilidades dun dispositivo en particular. Os compradores deben verificar as regras actuais, o alcance do certificado, os rexistros do dispositivo e a asignación contractual para cada mercado obxectivo.
Última revisión: 16 de novembro de 2026. Esta guía de adquisición ten carácter informativo e non substitúe a revisión legal, regulamentaria, de calidade, de enxeñería ou clínica dun proxecto de dispositivo específico.

