


COMPARAISON DE PROJETS DE FABRICATION CONTRACTUELS · APPAREILS ORTHOPÉDIQUES · DERNIÈRE RÉVISION : 16 NOVEMBRE 2026
Réponse rapide
Dans la fabrication sous contrat de dispositifs médicaux, comparez les projets orthopédiques à l'aide de preuves, et non pas uniquement de la taille de l'entreprise ou du prix unitaire indiqué. Vérifier que l'entité juridique et l'adresse de production correspondent dans tous les enregistrements ; le périmètre ISO 13485 couvre le site et les opérations concernés ; les dossiers réglementaires ont nommé les propriétaires et les tâches d'entretien ; les lots de matériaux et de production sont traçables ; les processus externalisés sont divulgués ; et les instruments, l'emballage, les travaux de stérilisation, la validation et les hypothèses commerciales sont inclus ou clairement exclus. Utilisez une spécification contrôlée et la même demande de preuves pour chaque candidat, puis enregistrez les lacunes avant d'approuver des échantillons ou une première commande.
1. Pourquoi deux devis de fabrication sous contrat décrivent-ils des projets différents ?
Un devis n’est comparable que lorsque les deux parties fixent le prix du même projet défini. Un fournisseur peut inclure un dispositif fini et étiqueté, des instruments assortis, un emballage validé et des documents de marché ; un autre peut fixer le prix uniquement pour l'implant usiné, laissant les travaux de finition, d'inspection, de stérilisation, de validation, d'étiquetage et de réglementation hors de son champ d'application. Une ligne de prix unitaire inférieure peut donc décrire un projet différent.
Pour les dispositifs orthopédiques, le champ d'application peut couvrir le transfert de conception, le contrôle des matériaux, la production, l'inspection, les instruments, l'emballage, la coordination de la stérilisation et les enregistrements de sortie. L'applicabilité dépend du produit, du marché et du rôle juridique ; « Devis OEM » n'est pas un ensemble standard.
Dans un projet OEM de dispositif médical ou un projet ODM de dispositif médical, les étiquettes à elles seules ne déterminent pas l’autorité de conception ; définir qui contrôle les entrées, les sorties et les modifications de la conception. Évaluez un fabricant d’implants orthopédiques par rapport aux opérations et aux enregistrements qu’il entreprend réellement.
Pour une combinaison de cas orthopédiques, utilisez l’historique de la demande et des stocks anonymisés pour créer la matrice de configuration ; ne laissez pas un catalogue général se substituer à la gamme réelle de produits de l'acheteur.
Envoyez un pack de demande de prix contrôlé comprenant l'utilisation prévue, les marchés cibles, les révisions actuelles des dessins, la matrice des tailles, les instruments, les attentes en matière d'emballage et d'état stérile, les hypothèses réglementaires et les preuves demandées. Exigez de chaque fournisseur qu'il marque chaque ligne incluse, exclue, fournie par le client, sous-traitée ou en attente. Ce guide compare la capacité et les preuves du projet ; il ne s’agit pas d’un classement de marque, d’une recommandation clinique ou d’une liste de contrôle générale des fournisseurs d’implants.
Incluez le fabricant légal et le site de fabrication proposés dans le dossier de comparaison, même si ces détails ne sont pas encore définitifs. Définissez également la porte d'échantillonnage, qui peut approuver un écart et quelles preuves sont requises avant un bon de commande. Ces détails permettent de concentrer la discussion sur l’état de préparation du projet au lieu de permettre à différentes hypothèses de se cacher dans des citations autrement raffinées.
Ce guide couvre les contrôles des projets de fabrication sous contrat de dispositifs médicaux.
2. Usine ou société commerciale ? Cinq chèques impossibles à falsifier
Aucun document ou vidéo n'est à l'abri de la fraude. Vérifiez les enregistrements indépendants afin qu'une description de vente ne puisse pas remplacer les preuves du projet. Une société commerciale peut coordonner un projet légitime ; identifier le fabricant légal, les sites de production et les propriétaires des dossiers de qualité et réglementaires.
- Faites correspondre l’entité et l’adresse. Comparez l'enregistrement de l'entreprise, le site de production, le certificat, les dossiers de produits, le devis et les échantillons d'étiquettes. Si le vendeur et le fabricant diffèrent, demandez par écrit leurs relations et responsabilités.
- Vérifiez l'identité du fabricant. Demandez quelle entité apparaît en tant que fabricant sur l'enregistrement, l'autorisation, la déclaration et l'étiquette applicables. Rapprochez les noms différents dans les enregistrements plutôt que de supposer qu'ils sont courants.
- Vérifiez l'équipement de traitement et les mesures. Demandez les identifiants d’équipement pertinents, l’état d’étalonnage et de maintenance, ainsi que des exemples d’inspection contrôlée. Une machine de test universelle ou un système optique n'a d'importance que lorsque les méthodes du projet l'exigent ; la présence d’équipement à elle seule ne valide pas un résultat.
- Cartographier les processus spéciaux. Identifiez si l'anodisation, la passivation, le traitement thermique, le nettoyage, le revêtement ou la stérilisation sont effectués en interne ou en sous-traitance. Demandez des contrôles, des critères d’acceptation, des preuves de qualification et des enregistrements de lots pour chaque processus applicable.
- Observer le travail sur le chantier. Demandez une visite ciblée ou une présentation en direct et horodatée de la réception des matériaux, de la production, de l'inspection, de l'assemblage des instruments, de l'emballage et des enregistrements. Concilier ce qui est montré avec les documents contrôlés ; une vidéo à elle seule n’est pas un audit.
Enregistrez l'émetteur, la révision, le site et la portée du produit de chaque document, ainsi que les questions non résolues. Si un intermédiaire est impliqué, enregistrez qui approuve les modifications, lance le produit, enquête sur les non-conformités et communique les problèmes sur le terrain. La distinction clé est de savoir si les responsabilités du projet sont visibles et testables.
Lors d'un examen en direct, demandez à l'équipe de prélever un échantillon ou un identifiant de voyageur et d'indiquer où il est enregistré à chaque opération. Comparez cette piste avec les documents de lot fournis ultérieurement pour la demande de prix. Le but n’est pas de collecter davantage d’écrans ou de certificats ; il s'agit de voir si une configuration d'appareil définie peut être suivie via le système de contrôle réel.
Pour une visite pratique ou une révision à distance, utilisez un qu'une visite d'usine ou un audit vidéo devrait montrer l'ordre du jour et demander des preuves liées au produit proposé plutôt qu'une présentation générale de l'entreprise.
3. Quels sont les six blocs de preuves que chaque devis de fabrication sous contrat orthopédique doit contenir ?
Demandez les six mêmes blocs de preuves à chaque candidat. Une réponse floue est une lacune et non une preuve d’inconduite ; demandez un dossier ou un propriétaire pour que chaque réclamation soit révisable.
| Blocage des preuves | Que demander | Réponse non résolue à interroger | Comment la vérifier |
|---|---|---|---|
| Dossier technique | Dessins contrôlés, matériaux, caractéristiques critiques, plan d'inspection et liste de configuration. | 'Nous pouvons travailler à partir de l'échantillon.' | Faire correspondre le devis et l'échantillon à la révision du dessin ; définir l'approbation du changement. |
| Dossier réglementaire | Marché cible, fabricant légal, dossier applicable, étiquetage et propriétaire de l'IFU, tenue des dossiers. | 'Nous soutenons la réglementation' sans devoir nommé. | Cartographier chaque livrable avec une entité et une obligation contractuelle ; vérifier les archives publiques lorsque cela est possible. |
| Dossiers de qualité | Enregistrements de matériaux et de lots, traçabilité des processus, inspection, étalonnage, non-conformité et contrôle des modifications. | « Traçabilité » désigne uniquement une étiquette d'expédition. | Tracez un lot depuis les intrants jusqu'à l'inspection, la libération et l'expédition. |
| Ensemble d'instruments | Liste des instruments, disposition des plateaux, tailles compatibles, éléments d'essai, pièces de rechange et propriété des ensembles. | 'Ensemble standard inclus' sans nomenclature. | Rapprochez la liste de la matrice de l'implant et identifiez les articles tarifés séparément. |
| Emballage et stérilisation | État de l'approvisionnement, emballage, processus, site responsable, enregistrements de validation et de sortie. | 'Stérile-prêt' sans preuve. | Faites correspondre les enregistrements à l'appareil, à la configuration de l'emballage, au processus et au marché cible. |
| Conditions commerciales | Inclusions, exclusions, outillage, échantillons, tests, instruments, fret, paiement et minimums par SKU. | Prix unitaire avec hypothèses ouvertes. | Utilisez une matrice de portée ; comparer les totaux uniquement sur la même base. |
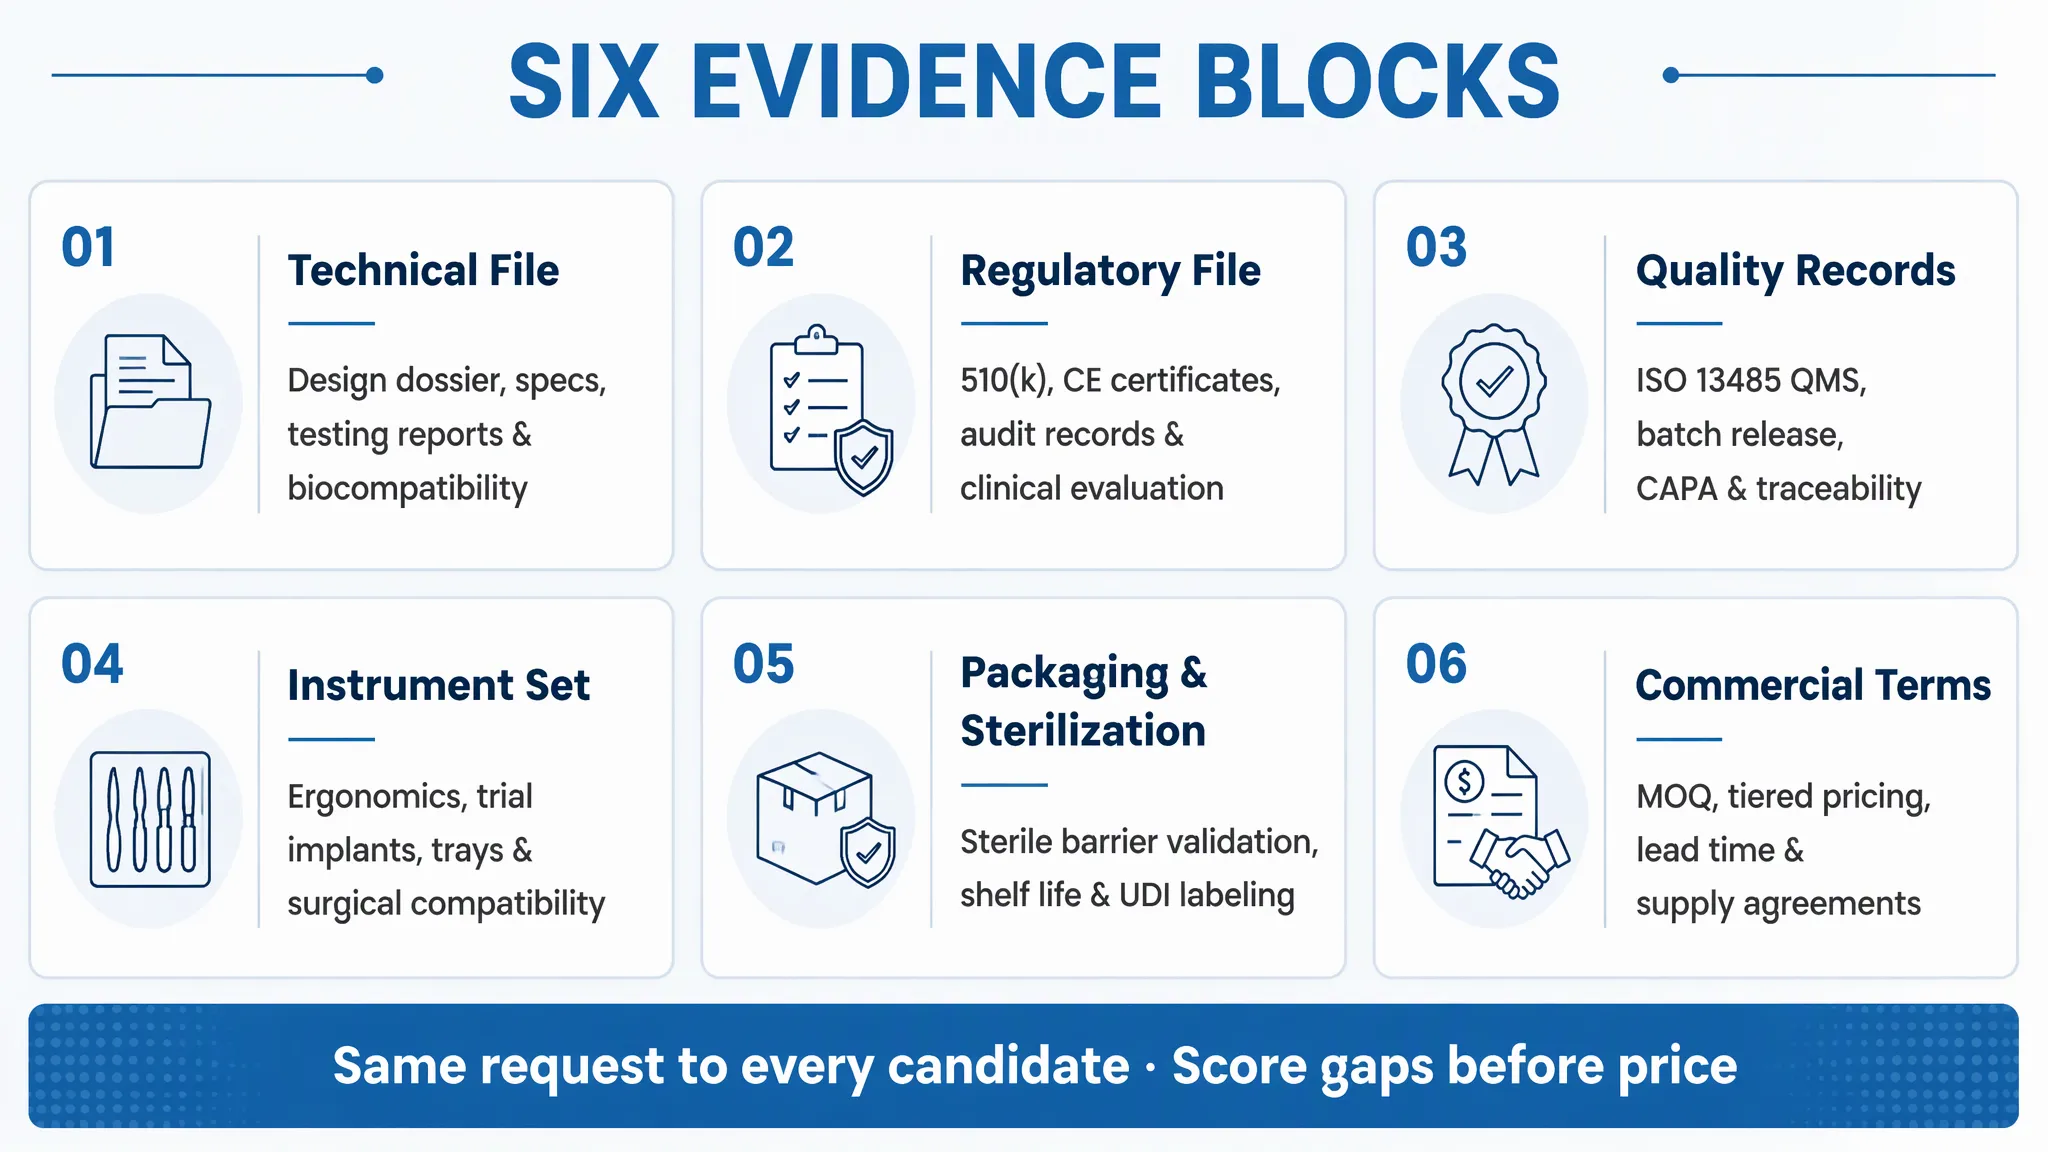
Exiger une réponse pour chaque ligne. 'Non applicable' doit inclure une raison et le propriétaire qui la réévaluera si la portée change. Marquez les preuves vérifiées, reçues mais non vérifiées, ouvertes, exclues ou non applicables, et notez-les séparément du prix.
4. Que couvre un certificat ISO 13485 et qu'est-ce qu'il ne couvre pas ?
Un certificat ISO 13485 prouve qu'un système de gestion de la qualité a été évalué par rapport à un champ d'application déclaré par un organisme de certification. Le certificat ne constitue pas une approbation d'appareil, une autorisation de mise sur le marché ou une preuve que chaque produit, usine, processus ou sous-traitant du réseau d'un fournisseur est couvert. L'ISO elle-même explique qu'elle n'effectue pas de certification. Pour les acheteurs, la tâche décisive est de vérifier l'organisme de certification émetteur ainsi que la portée exacte, le site et la validité indiqués sur le document.
Confirmez que le certificat nomme l'entité juridique et le site cités. Son champ d'application peut couvrir la conception, la fabrication, l'assemblage, la stérilisation, la distribution ou seulement des opérations sélectionnées ; comparez-le avec le travail effectué. Demandez comment les autres sites et sous-traitants sont contrôlés.
Le QMSR de la FDA est entré en vigueur le 2 février 2026 et intègre la norme ISO 13485:2016 par référence dans certaines parties du cadre du système qualité américain. Cela ne transforme pas un certificat privé en certification FDA ou en autorisation d'appareil. La FDA ne délivre pas de certificats de conformité à la norme ISO 13485, et les parties réglementées doivent néanmoins satisfaire aux exigences applicables à leur rôle et à leur produit. Voir le Aperçu du QMSR de la FDA et Explication de l'ISO sur la certification ISO 13485.
Lorsque vous comparez un fabricant sous contrat ISO 13485, concentrez-vous sur la portée du certificat et le site qui effectuera le travail proposé, puis vérifiez séparément les preuves du produit et du processus.
Enregistrez le numéro du certificat, l'entité, le site, la portée, l'organisme émetteur, les dates de validité et les exclusions. Vérifiez l'authenticité lorsque cela est possible, puis demandez des dossiers de projet montrant que le système s'applique aux opérations citées.
Demandez également si le champ d'application ou le site a changé depuis la délivrance du certificat et si une activité pertinente est contrôlée par un fournisseur externe. Un fournisseur doit être en mesure d'expliquer comment les contrôles d'achat, la qualification, l'acceptation entrante et la notification de modification s'appliquent aux étapes externalisées. Si le certificat couvre la conception mais que le fournisseur fabrique uniquement selon les dessins du client (ou l'inverse), notez cette distinction au lieu de supposer une couverture plus large.
5. Support réglementaire : à qui appartient le fichier et qui le gère ?
Le « soutien réglementaire » pour un appareil orthopédique n'est pas un livrable tant que les responsabilités n'ont pas été nommées. Cartographiez le fabricant légal, le propriétaire de la marque ou le développeur de spécifications, le titulaire de l'enregistrement ou de l'inscription le cas échéant, le représentant autorisé ou l'importateur et le distributeur pour chaque marché cible.
Demandez qui détient la documentation technique, les dossiers de risques et de tests, les déclarations, les fiches d'étiquetage et les enregistrements ; qui peut approuver les modifications, conserver des dossiers et répondre aux autorités ; et quel accès continue après la résiliation. Une copie contrôlée, un droit d'accès et un droit de propriété sont différents.
Le MDR de l’UE impose des obligations aux fabricants ainsi qu’aux importateurs et distributeurs. Il fixe les obligations du fabricant en matière de documentation technique et de système qualité, les responsabilités dépendant du rôle juridique et du dispositif de chaque partie. Passez en revue le Règlement de l'UE sur les dispositifs médicaux et obtenez des conseils spécifiques au marché avant de contracter.
Aux États-Unis, distinguer l’enregistrement des établissements et la liste des appareils du statut préalable à la commercialisation ; l'enregistrement ou l'inscription à lui seul ne constitue pas une approbation ou une autorisation de l'appareil. Identifiez la voie ou l’exemption applicable et la partie responsable. Les contrats peuvent répartir des tâches, mais ne peuvent pas effacer les obligations statutaires.
Pour chaque livrable, enregistrez l'entité responsable, le propriétaire opérationnel, les preuves et le déclencheur de changement. Définissez ce qu'il advient des fichiers et accédez-y si la relation avec le fournisseur ou la marque prend fin.
Pour les projets de marque privée, définissez qui gère les modifications d'étiquettes, les plaintes, la communication des événements indésirables, les actions sur le terrain et l'accès aux enregistrements des appareils. Préciser les contacts requis et les tâches de partage d'informations ; examiner ces allocations avec un conseiller réglementaire qualifié pour chaque marché.
6. Transfert de projet orthopédique : dessins, outillage et validation propriété
Au début du projet, faites la distinction entre les intrants appartenant à l’acheteur, la technologie de base du fournisseur et le travail créé conjointement. Dessins de couverture, CAO, spécifications, instructions de processus, programmes d'inspection, montages, moules, programmes d'usinage, jauges, méthodes et rapports de validation de projet.
Pour l'outillage, le titre du document, le stockage, l'identification, la maintenance, l'accès et les conditions de publication ou de transfert. Précisez si elle est dédiée ou partagée et comment la production peut continuer si un fournisseur devient indisponible. Une déclaration de propriété sans conditions de garde et de récupération est incomplète.
Convenez quelles opérations nécessitent une qualification ou une validation, qui approuve les protocoles, gère les écarts, paie et conserve les rapports et les données brutes. Lorsque IQ/OQ/PQ s'applique, définir les critères de preuve et d'acceptation pour chaque étape ; l’acronyme à lui seul n’est pas un livrable.
Créez un package de transfert avant le gel de la conception : dessins actuels, nomenclature, flux de processus, liste des fournisseurs, méthodes de test, modèles d'inspection, paramètres validés, enregistrements d'emballage, carte de traçabilité et journal des modifications ouvertes. Définissez les droits d’accès et de licence tout en protégeant le savoir-faire des fournisseurs indépendants.
Définissez des règles de contrôle des modifications pour les spécifications critiques et définissez quand les modifications déclenchent une revalidation, un examen réglementaire, une notification client ou de nouveaux échantillons. Cela évite que le projet ne dépende de connaissances de processus non documentées.
Incluez un exercice de transition dans le plan de projet : répertoriez les fichiers et les actifs dont un fabricant destinataire aurait besoin, identifiez tout format ou dépendance logicielle et confirmez qu'une copie contrôlée peut être produite. Un package de transfert réalisable doit préserver l'historique des révisions et les liens entre les entrées de conception, les paramètres de processus, les méthodes d'inspection et les lots réalisés sous chaque référence approuvée.
7. Les sets d'instruments orthopédiques et la stérilisation font partie du projet
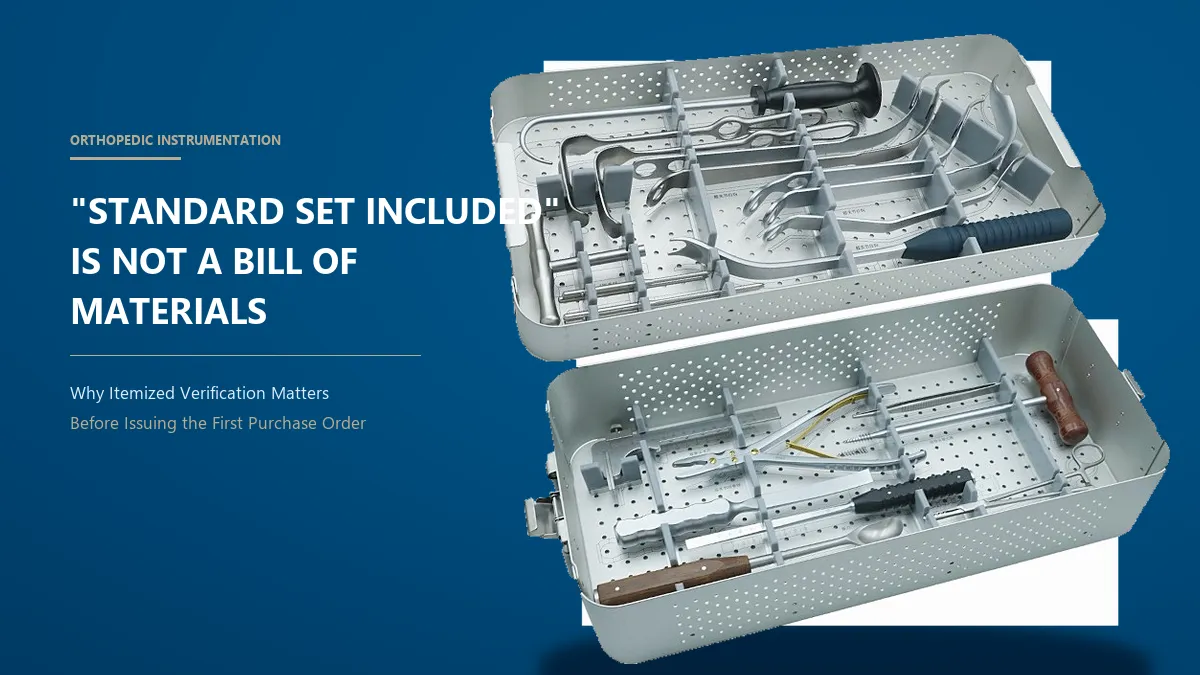
Un devis d'implant peut omettre les instruments nécessaires à la configuration proposée. Définissez les références de l'ensemble d'instruments orthopédiques, la compatibilité des tailles, les essais le cas échéant, la disposition des plateaux, les pièces de rechange, le statut réutilisable ou à usage unique, les informations de retraitement, le propriétaire de la mise à jour et si l'ensemble est inclus, tarifé séparément, fourni par le client ou exclu.
| Élément du projet | Ce que le devis doit identifier | Vérification de l'acheteur |
|---|---|---|
| Liste des instruments | Numéro de pièce, révision, plage de tailles, quantité, matériau ou finition, le cas échéant. | Faites correspondre la liste à la matrice de l'implant et résolvez les outils non répertoriés. |
| Plateau ou récipient | Configuration, cartographie du contenu, propriété, postes de rechange, limites du processus. | Confirmer la capacité et les enregistrements applicables de nettoyage, d’inspection et de retraitement. |
| Instruments réutilisables | Instructions actuelles de nettoyage, d'inspection, d'entretien et de retraitement ; critères d'usure. | Faites correspondre les instructions aux exigences définies et en matière d’étiquetage du marché. |
| Implants ou kits stériles | État stérile, emballage, site de transformation, preuve de libération, propriétaire de l'étiquetage. | Faites correspondre les enregistrements et la durée de conservation à la configuration exacte du produit et au marché. |
| Échantillons et première commande | Matériel, processus, emballage équivalents à la production et écarts identifiés. | Définissez des contrôles répétés si le site, le processus, le matériau ou l'emballage changent. |
Pour les systèmes de traumatologie, examinez les ensembles d'instruments livrés avec les implants en tant qu'élément distinct du champ d'application et demandez si la configuration exacte de votre demande de prix est couverte. Ne déduisez pas un plateau, un portoir à vis, un composant d’essai ou un état stérile à partir du nom d’une famille d’implants. Demandez la nomenclature définie, les détails de l'emballage et la déclaration de compatibilité liée aux révisions citées.
Pour les sets réutilisables, définissez les modifications sur le terrain, le remplacement des instruments endommagés ou manquants et l'identification des plateaux. Pour les kits stériles, faites correspondre les preuves de processus à la combinaison exacte de composants et d'emballage. Énumérez chaque état d’approvisionnement séparément dans la demande de prix.
8. MOQ, minimums par taille et financement de premier ordre
Un MOQ au niveau familial peut masquer des étages séparés pour chaque taille, côté, matériau ou configuration. Demandez si les minimums sont par SKU et ce qui les motive : achat de matériel, configuration, lot d'emballage, charge de stérilisation, version de l'étiquette ou politique commerciale.
Cartographiez la quantité de lancement, le modèle de réapprovisionnement, l'unité d'emballage, les contraintes de durée de conservation, le cas échéant, et le stock d'instruments ou d'essai distinct pour chaque SKU. Une matrice large peut créer une exposition au fonds de roulement même lorsque le MOQ total semble faible. Confirmez comment un « assortiment » est divisé et étiqueté.
Utilisez un modèle de financement transparent de premier ordre plutôt que de deviner un MOQ « typique » :
Demandez des hypothèses pour les opérations incluses, les ruptures de quantité, les échantillons, les minimums par taille, les étapes de paiement et le matériel dédié ou les travaux en cours si un projet est interrompu. Comparez les unités, la devise, la validité du devis, la base de livraison et les taxes de manière cohérente, et confirmez un calendrier uniquement une fois les spécifications et les portes d'approbation alignées.
Pour un lancement de fabrication sous contrat de dispositifs médicaux, calculez chaque SKU séparément à partir des coûts ponctuels.
Comparez la portée complétée et les hypothèses de financement avec un guide distinct pour comparer deux devis sur le coût total . Cet article reste axé sur la préparation des projets de fabrication sous contrat ; le guide complémentaire peut gérer des devis plus larges et une comparaison du coût total.
9. Un exemple de protocole de 30 jours pour un projet orthopédique chez trois fournisseurs
Utilisez les mêmes intrants contrôlés pour chaque fournisseur. Ce plan de 30 jours est un modèle de planification et non une promesse que chaque appareil, test ou examen réglementaire pourra être terminé au cours de cette période. Commencez une fois la demande de prix terminée ; planifier une validation plus longue séparément.
| Fenêtre | Action de l'acheteur | Preuve ou résultat du fournisseur | Porte de décision |
|---|---|---|---|
| Jours 1 à 7 de l'appel d'offres |
Envoyez des dessins, une matrice, des marchés, la portée de l'instrument et une liste de contrôle des preuves identiques à tous les candidats. | Réponse à la portée, fabricant et site légaux, portée du certificat, schéma des processus, rôles réglementaires et questions. | Comparez uniquement une fois que les limites du projet et les entités responsables sont claires. |
| Jours 8 à 14 Recevez des échantillons |
Enregistrez l’identité de l’échantillon, la révision, le lot, l’état de l’emballage et les documents. | Échantillons identifiés, enregistrements de matériaux et d'inspection convenus, liste d'instruments et différences entre les échantillons et la production. | Suspendez les échantillons qui ne peuvent pas être liés à une révision, un lot ou un itinéraire. |
| Jours 15 à 21 : vérifications au banc |
Mesurez les dimensions convenues, inspectez la finition et l'étiquetage, et vérifiez l'ajustement de l'instrument par rapport aux critères. | Méthodes de test, traçabilité, preuves de processus et d'emballage, et réponses aux résultats. | Enregistrez la réussite, l'échec, l'écart ou la non-évaluation pour chaque caractéristique. |
| Jours 22 à 30 Résoudre |
Comparez les lacunes, consolidez les questions et définissez les conditions d'approbation ou une autre boucle d'échantillonnage. | Documents corrigés, propriétaires d'actions, portée révisée et plan de travail ouvert. | Procédez lorsque les lacunes critiques sont comblées ou formellement acceptées par les parties responsables. |
Gardez l'examen non clinique à moins que le produit, l'évaluation et la juridiction ne le permettent explicitement. Les vérifications sur banc ne constituent pas une évaluation clinique, une validation de conception ou une autorisation de mise sur le marché. Réévaluez les contrôles si le matériau, le site, le processus, l'instrument ou l'emballage changent. Notez tous les candidats sur les mêmes blocs de preuves et préservez la base de référence et les enregistrements approuvés.
Rédigez les critères d'acceptation avant l'arrivée des échantillons, y compris la manière dont l'incertitude de mesure, les résultats limites, les documents manquants et les écarts seront traités. Conservez le journal des échantillons, les photographies le cas échéant, les enregistrements de mesures et les réponses des fournisseurs sous contrôle des révisions. Si un candidat a besoin d’un deuxième échantillon, donnez aux autres candidats une opportunité équitable de combler des lacunes équivalentes en matière de preuves plutôt que de modifier les critères en cours de comparaison.
10. Sept signaux d'alarme et douze questions pour la RFQ
Sept signaux d’alarme à résoudre avant l’approbation
- L'adresse de production est masquée ou est en conflit avec les enregistrements juridiques, de qualité ou de produit.
- Le certificat ISO 13485 est expiré, non authentifié ou ne correspond pas à l'entité, au site ou à la portée.
- Le « support » réglementaire n'a pas de nom de fabricant, de titulaire de fichier, de marché, de livrable ou de propriétaire de maintenance.
- La traçabilité se termine à l'expédition et ne peut pas relier le lot aux intrants, aux processus et à l'inspection.
- Les échantillons ne peuvent pas être liés à un itinéraire de production équivalent ou les différences sont retenues.
- Un examen du site axé sur le produit est refusé et aucun dossier corroborant n'est proposé.
- Un paiement anticipé intégral est exigé sans justification, sans jalons ou protection pour l'outillage, les travaux en cours et les enregistrements.
Un signal d’alarme est une incitation à enquêter et non un verdict automatique. Enregistrez les preuves et la résolution ; laisser les lacunes matérielles visibles plutôt que de les combler avec une déclaration générale « conforme ».
Séparez les lacunes en matière de réglementation et de traçabilité des préférences commerciales. Attribuez un propriétaire et une date d'échéance à chaque point ouvert ; le silence n'est pas une acceptation.
Douze questions à envoyer avec la RFQ
- Quelle entité juridique fabrique l’appareil et où se déroule chaque opération citée ?
- Quelles opérations sont sous-traitées et quels enregistrements de qualification et de lots sont disponibles ?
- Quel certificat couvre le site et son étendue, et comment son statut peut-il être vérifié ?
- Qui est le fabricant légal sur chaque marché cible et dont le nom apparaît sur les disques et les étiquettes ?
- Qui détient et met à jour les dossiers réglementaires et techniques, et quels accès survivent à la résiliation ?
- Quelles révisions de dessins, matériaux, configurations et critères d'acceptation sont cités ?
- Comment les lots de matières et de processus sont-ils liés au contrôle, à la sortie et à l'expédition ?
- Quels tests sont inclus, avec quelle méthode, équipement, critères et rapport ?
- Quels instruments, plateaux, essais, emballages et produits de stérilisation sont inclus ?
- Quels processus doivent être validés et à qui appartiennent les protocoles, les données, les écarts et les rapports ?
- À qui appartiennent les outils et les fichiers de projet, et comment sont-ils transférés ou publiés ?
- Quels sont les minimums, les exclusions et les étapes de paiement par SKU ?
11. Questions fréquemment posées
Comment comparer équitablement les sous-traitants orthopédiques ?
Donnez à chaque candidat les mêmes dessins contrôlés, matrice de configuration, marchés cibles, portée de l'instrument et demande de preuves. Comparez séparément les entités nommées, la portée du site et du certificat, les responsabilités réglementaires, la traçabilité, la validation, l'emballage et les inclusions commerciales. Enregistrez les lacunes avant d’évaluer le prix et assurez-vous qu’un évaluateur interne utilise les mêmes critères pour chaque réponse.
La norme ISO 13485 est-elle suffisante pour démarrer un projet de fabrication sous contrat ?
Non. Il s’agit d’une preuve de système qualité pour une portée, un site et une période de certification spécifiés. Confirmez que la portée couvre le travail, puis vérifiez séparément le statut réglementaire spécifique au produit, les exigences techniques, les contrôles de processus, les preuves de validation, la traçabilité et l'accord de projet. Il ne s’agit pas d’une autorisation de dispositif ou d’une autorisation de mise sur le marché.
À qui appartient la conception et l’outillage une fois le projet terminé ?
Le contrat devrait répondre directement à cette question. Séparez les intrants appartenant à l’acheteur, la technologie de base du fournisseur et le travail créé par le projet. Définir le titre, les droits d'utilisation, la garde, la maintenance, l'accès aux enregistrements contrôlés et le processus de libération ou de transfert des outils et des fichiers à la résiliation. Incluez par écrit toute limite d’accès ou de licence.
Que doit inclure un devis de fabrication sous contrat en plus du prix unitaire ?
Il doit définir la révision du produit et la portée du SKU, y compris les opérations, les tests, les instruments, les responsabilités d'emballage et de stérilisation, l'outillage, la validation, les livrables réglementaires, les hypothèses de MOQ, les exclusions, les étapes de paiement, la base de livraison et la validité du devis. Les hypothèses non tarifées doivent être répertoriées comme éléments non soldés, avec un propriétaire et un point de décision.
Combien de fournisseurs dois-je échantillonner avant la première commande ?
Il n'existe pas de numéro universel. L'échantillonnage de plusieurs candidats qualifiés peut révéler des différences de portée et de preuves, mais chaque échantillon doit utiliser les mêmes spécifications et critères d'examen. Choisissez le nombre que votre équipe peut évaluer de manière approfondie et documenter, en tenant compte du risque du projet et de la capacité d'examen disponible.
Une société commerciale peut-elle gérer un projet de fabrication sous contrat ?
Il peut coordonner un projet, mais l'acheteur doit identifier le fabricant légal, les sites de production, les sous-traitants, les responsabilités qualité, le propriétaire du dossier réglementaire et la partie responsable de la publication et du contrôle des modifications. Les enregistrements de contrats et de produits doivent correspondre à ces rôles, et l'acheteur doit savoir qui peut approuver une modification.
12. Prochaine étape : transformer la comparaison en un brief de projet
Définir la famille de produits, la matrice de configuration, le marché cible, les entrées de conception, la portée de l'instrument et examiner les enregistrements avant la demande d'offre. Séparez les preuves requises des éléments convenus lors du développement. Si vous évaluez un modèle de service, examinez comment nos projets OEM/ODM sont définis , puis envoyez la même demande de preuves à chaque candidat.
Nommez les réviseurs internes en matière d’ingénierie, de qualité, réglementaires et commerciaux. Conservez un enregistrement des décisions concernant les modifications apportées aux échantillons, aux processus ou aux hypothèses du marché.
Conservez la portée, les propriétaires, les lacunes en matière de preuves et les conditions de transfert dans un seul enregistrement de décision.
Discutez d'un projet de fabrication sous contrat
Partagez votre famille d'appareils, votre marché cible, votre plage de configuration, vos instruments et vos questions clés. L'équipe peut examiner la portée et les besoins initiaux en matière de preuves ; confirmer les exigences réglementaires pour l’appareil et le marché spécifiques.
Sources et notes de mise à jour
Le contexte réglementaire a été vérifié par rapport à l'aperçu actuel du QMSR de la FDA, à l'explication de la certification ISO 13485 de l'ISO et au règlement (UE) 2017/745 sur EUR-Lex. Ces sources prennent uniquement en charge les descriptions générales ; ils ne déterminent pas le cheminement ou les responsabilités pour un appareil particulier. Les acheteurs doivent vérifier les règles actuelles, la portée du certificat, les enregistrements des appareils et l'attribution contractuelle pour chaque marché cible.
Dernière révision : 16 novembre 2026. Ce guide d'approvisionnement est informatif et ne remplace pas l'examen juridique, réglementaire, qualité, technique ou clinique d'un projet de dispositif spécifique.

