


合約製造項目比較·骨科器械·最後審核日期:2026 年 11 月 16 日
快速解答
在醫療器械合約製造中,透過證據而不是僅透過公司規模或報價單價來比較骨科專案。驗證記錄中的法人實體和生產地址是否匹配; ISO 13485 範圍涵蓋相關場地和運營;監管文件已指定所有者和維護職責;材料和生產批次可追溯;公開外包流程;包括或明確排除儀器、包裝、滅菌工作、驗證和商業假設。對每個候選人使用一個受控規範和相同的證據請求,然後在批准樣品或第一個訂單之前記錄差距。
1. 為什麼兩個合約製造報價描述不同的項目?
只有當雙方對相同的定義項目進行定價時,報價才具有可比性。一個供應商可能會提供成品、貼有標籤的設備、匹配的儀器、經過驗證的包裝和市場文件;另一種可能只對機械加工植入物定價,而將精加工、檢查、滅菌、驗證、標籤和監管工作排除在範圍之外。因此,較低的單價線可以描述不同的項目。
對於骨科器械,範圍可涵蓋設計轉移、材料控制、生產、檢驗、器械、包裝、滅菌協調和放行記錄。適用性取決於產品、市場和法律角色; “OEM 報價”不是標準捆綁包。
在醫療器材OEM專案或醫療器材ODM專案中,標籤本身並不能決定設計權限;定義誰控制設計輸入、輸出和變更。根據骨科植入物製造商實際進行的操作和記錄對其進行評估。
對於骨科病例組合,使用去識別的需求和庫存歷史來建立配置矩陣;不要讓總目錄代替買方的實際產品範圍。
發送受控詢價包,其中包含預期用途、目標市場、當前圖紙修訂、尺寸矩陣、儀器、包裝和無菌狀態預期、監管假設以及所需的證據。要求每個供應商標記包含、排除、客戶提供、分包或待處理的每一行。本指南比較了專案能力和證據;它不是品牌排名、臨床推薦或一般植入物供應商清單。
將擬議的合法製造商和製造地點納入比較記錄中,即使這些細節尚未最終確定。還要定義樣品門、誰可以批准偏差以及採購訂單之前需要哪些證據。這些細節使討論集中在專案準備情況上,而不是允許不同的假設隱藏在原本精美的報價中。
本指南涵蓋醫療器材合約製造專案控制。
2.工廠還是貿易公司?五張無法造假的支票
沒有任何文件或影片是防詐騙的。交叉檢查獨立記錄,以便銷售描述不能取代項目證據。貿易公司可以協調合法的項目;確定合法製造商、生產地點以及品質和監管記錄的所有者。
- 匹配實體和地址。 比較商業登記、生產地點、證書、產品記錄、報價和樣品標籤。如果賣方和製造商有分歧,請以書面形式詢問他們的關係和責任。
- 檢查製造商身份。 詢問哪個實體在適用的註冊、許可、聲明和標籤上顯示為製造商。協調記錄中的任何不同名稱,而不是假設它們是常規名稱。
- 檢查製程設備和測量。 請求相關設備 ID、校準和維護狀態以及受控檢查範例。萬能試驗機或光學系統僅在專案方法需要時才重要;設備的存在本身並不能驗證結果。
- 繪製特殊流程。 確定陽極氧化、鈍化、熱處理、清潔、塗層或滅菌是內部還是分包。請求每個適用過程的控制、驗收標準、資格證據和批次記錄。
- 觀察現場工作狀況。 請求集中存取或即時、帶有時間戳記的材料接收、生產、檢查、儀器組裝、包裝和記錄演練。協調受控文件中顯示的內容;單獨的影片並不是審核。
記錄每個文件的發布者、修訂版、網站和產品範圍,以及未解決的問題。如果涉及中間人,請記錄誰批准變更、發布產品、調查不合格情況以及溝通現場問題。關鍵區別在於專案職責是否可見且可測試。
在即時審查期間,團隊被要求採集一份樣本或旅行者標識符,並顯示每次操作的記錄位置。將該追蹤與後來為詢價提供的批次文件進行比較。我們的目標不是收集更多的螢幕或證書;而是收集更多的螢幕或證書。是為了看看所定義的設備配置是否可以透過實際的控制系統來遵循。
對於實際存取或遠端審查,請使用重點 工廠參觀或視訊審核應展示 議程並要求提供與擬議產品相關的證據,而不是一般的公司演示。
3. 每個骨科合約製造報價應包含哪六個證據塊?
要求每位候選人提供相同的六個證據區塊。不明確的答案是一個漏洞,而不是不當行為的證據;要求提供記錄或所有者,以便對每項索賠進行審查。
| 證據區塊 | 請求什麼 | 未解決的調查答案 | 如何驗證 |
|---|---|---|---|
| 技術文件 | 受控圖、材料、關鍵特性、檢驗計畫和配置清單。 | “我們可以根據樣品進行工作。” | 將報價和樣品與圖紙修訂相匹配;定義變更批准。 |
| 監管文件 | 目標市場、合法製造商、適用記錄、標籤和 IFU 所有者、文件維護。 | “我們支持監管”,但沒有明確的義務。 | 將每個可交付成果對應到一個實體和合約義務;盡可能核實公共記錄。 |
| 品質記錄 | 材料和批次記錄、流程可追溯性、檢查、校準、不合格品和變更控制。 | 「可追溯性」僅指運輸標籤。 | 從輸入到檢驗、放行和裝運追蹤一批。 |
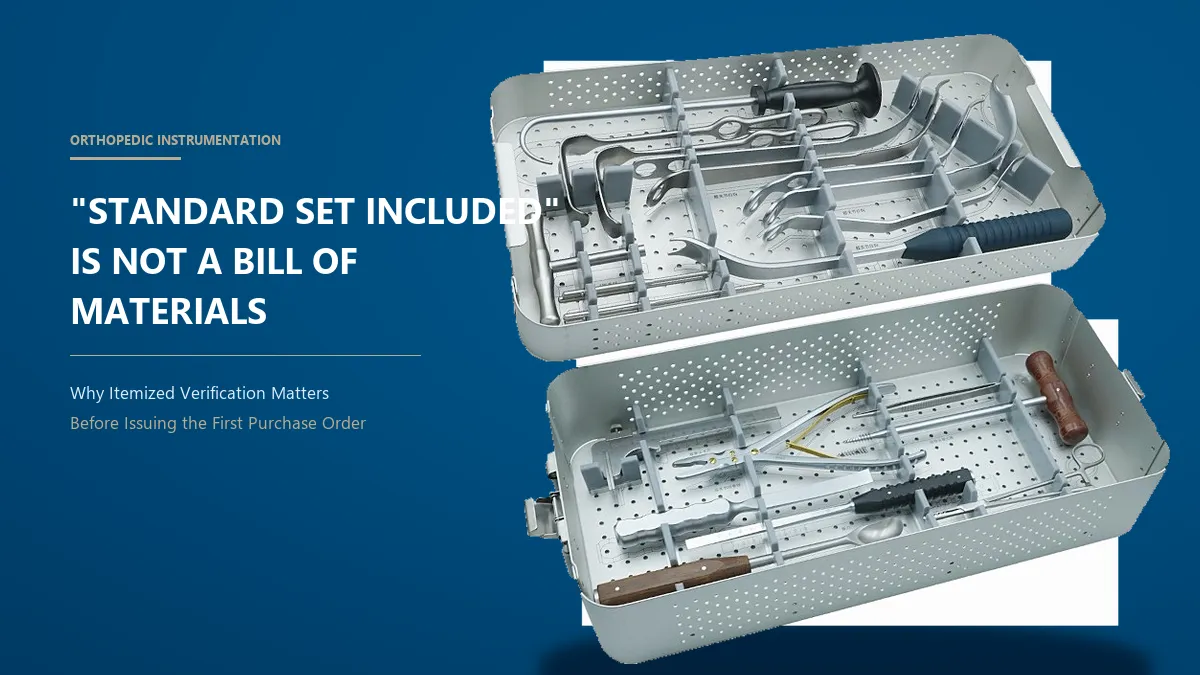
| 儀器組 | 儀器清單、托盤佈局、相容尺寸、試用項目、備用零件和套件所有權。 | “包含標準套件”,沒有材料清單。 | 使清單與植體矩陣一致並確定單獨定價的項目。 |
| 包裝與滅菌 | 供應狀態、包裝、流程、責任地點、驗證和發布記錄。 | 沒有證據的「無菌就緒」。 | 將記錄與設備、包裝配置、製程和目標市場相匹配。 |
| 商業條款 | 包含項、排除項、工具、樣品、測試、儀器、運費、付款和每個 SKU 的最低限額。 | 具有開放假設的一種單價。 | 使用範圍矩陣;僅在相同基礎上比較總數。 |
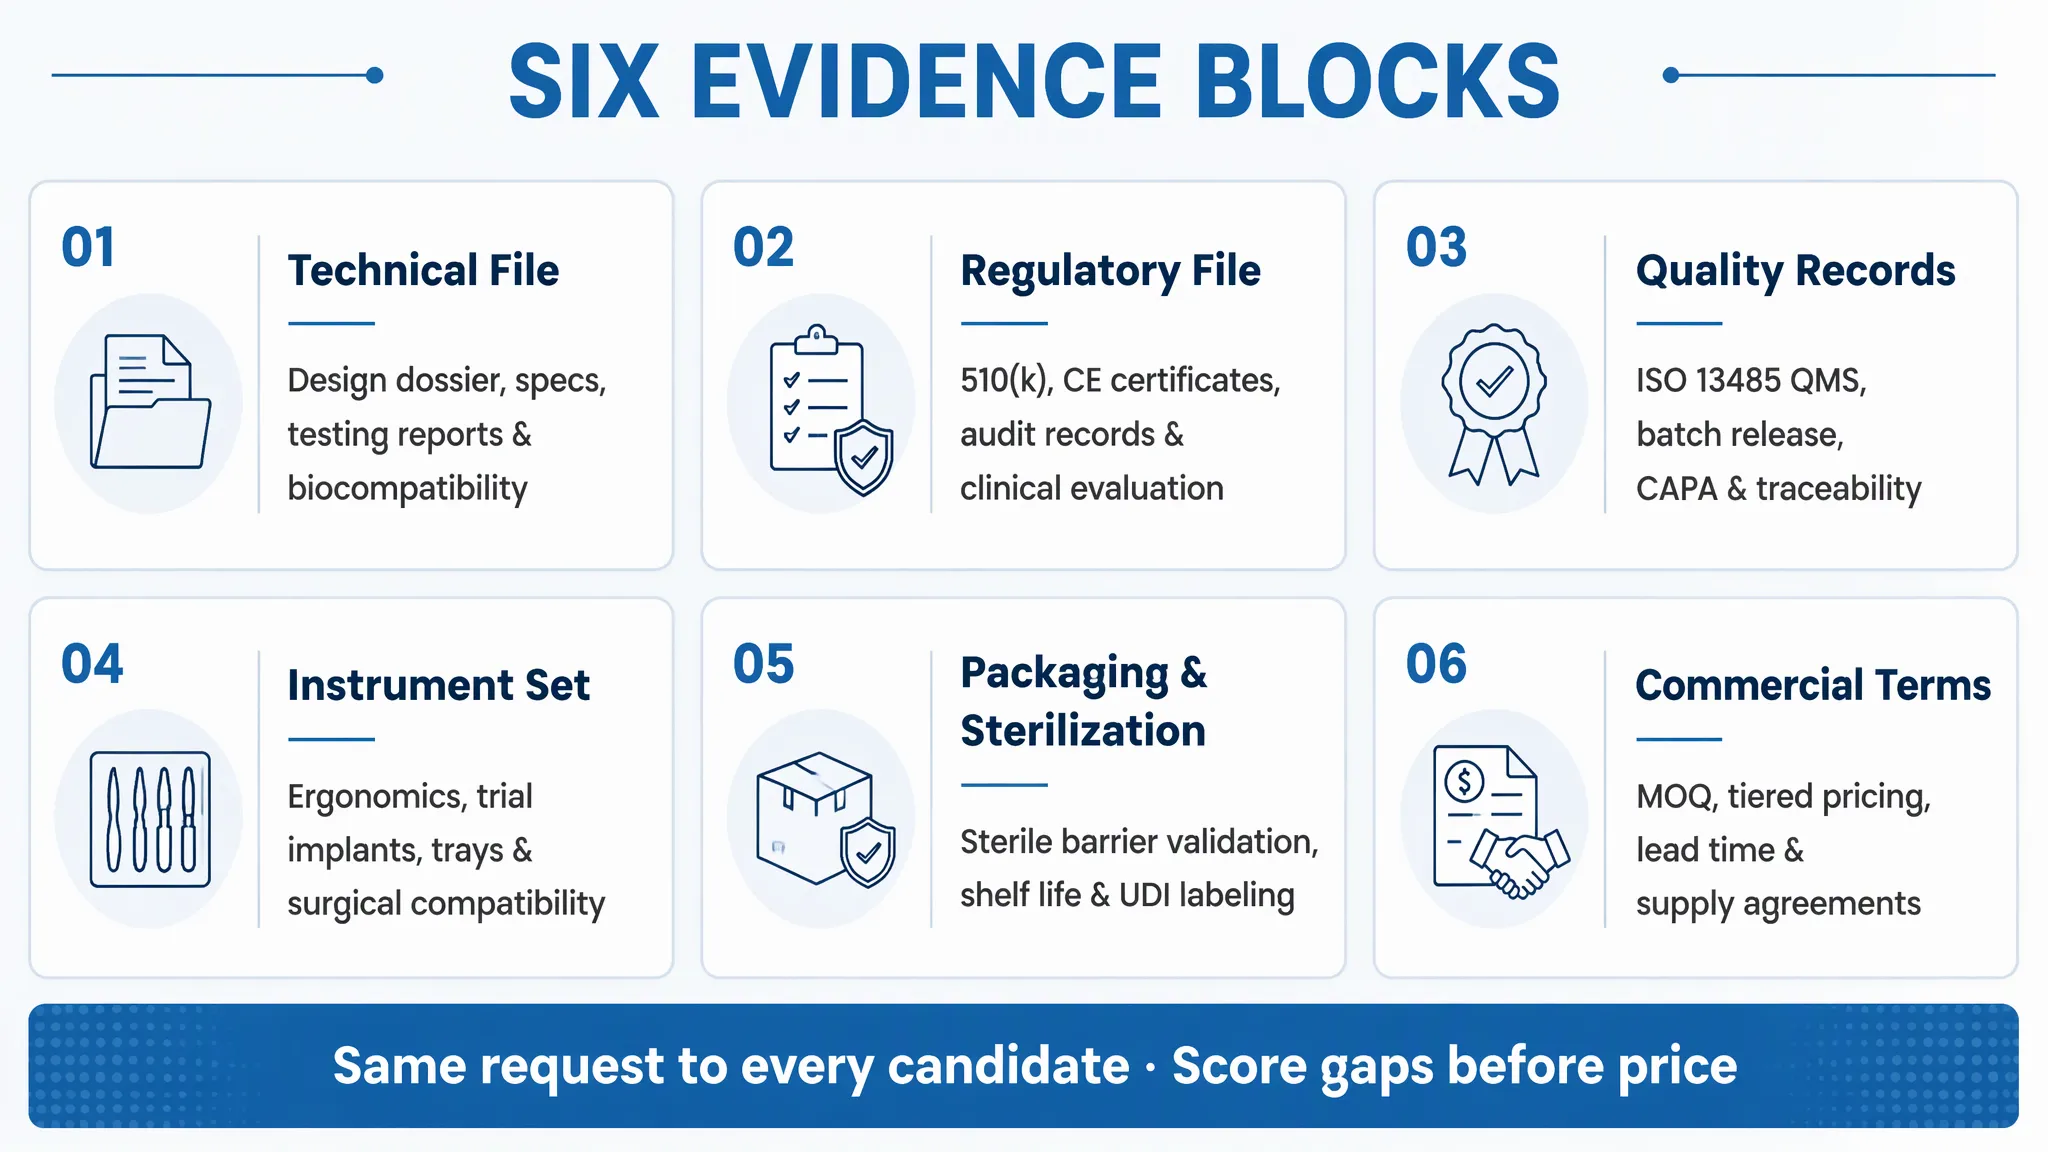
要求每行都有一個答案。 「不適用」應包括原因以及所有者,如果範圍發生變化,所有者將重新評估。將證據標記為已驗證、已收到但未檢查、未決、已排除或不適用,並與價格分開評分。
4. ISO 13485 證書涵蓋哪些內容,不涵蓋哪些內容?
ISO 13485 證書是認證機構根據規定範圍對品質管理系統進行評估的證據。此證書不是設備批准、市場授權或涵蓋供應商網路中的每個產品、工廠、流程或分包商的證明。 ISO 本身解釋說它不執行認證。對於買家來說,決定性的任務是檢查發證機構以及文件上顯示的確切範圍、地點和有效性。
確認證書命名所引用的法人實體和站點。其範圍可能涵蓋設計、製造、組裝、滅菌、分銷或僅選定的操作;將其與佈置的工作進行比較。詢問如何控制其他站點和分包商。
FDA 的 QMSR 於 2026 年 2 月 2 日生效,並將 ISO 13485:2016 透過引用納入美國品質體系架構的一部分。這不會將私人證書轉變為 FDA 認證或裝置許可。 FDA 不頒發 ISO 13485 符合性證書,受監管者仍必須滿足適用於其角色和產品的要求。請參閱 FDA QMSR 概述 和 .
在比較 ISO 13485 合約製造商時,請專注於證書範圍和將執行報價工作的地點,然後分別驗證產品和流程證據。
記錄證書編號、主體、地點、範圍、核發機構、有效期限及排除情況。盡可能驗證真實性,然後索取顯示該系統適用於所引用操作的項目記錄。
也要詢問自證書頒發以來範圍或地點是否發生變化,以及任何相關活動是否透過外部提供者進行控制。供應商應該能夠解釋採購控制、資格、進貨驗收和變更通知如何應用於外包步驟。如果证书涵盖设计,但供应商仅根据客户图纸制造(或相反),请注意这种区别,而不是假设更广泛的覆盖范围。
5. 監管支援:誰擁有該文件,誰維護該文件?
在指定責任之前,骨科器械的「監管支援」不是可交付成果。绘制每个目标市场的合法制造商、品牌所有者或规格开发商、注册或列名持有人(如果适用)、授权代表或进口商以及分销商。
询问谁持有技术文件、风险和测试记录、声明、标签主文件和注册;谁可以批准变更、维护记录并向当局做出回应;以及终止后继续进行哪些访问。受控副本、存取權和所有權是不同的。
歐盟 MDR 向製造商以及進口商和分銷商分配了義務。它規定了製造商對技術文件和品質系統的責任,其責任取決於當事人的法律角色和設備。回顧 歐盟醫療器材法規 並在簽訂合約之前獲取針對特定市場的建議。
在美國,將企業註冊和器械列名與上市前狀態區分開來;僅註冊或列名並不構成設備批准或許可。確定適用的途徑或豁免以及責任方。合約可以分配任務,但不能消除法定職責。
對於每個可交付成果,記錄責任實體、營運所有者、證據和變更觸發因素。定義如果供應商或品牌關係結束,文件和存取會發生什麼情況。
對於自有品牌項目,定義誰負責處理標籤變更、投訴、不良事件溝通、現場行動和設備記錄存取。指定所需的聯絡人和資訊共享職責;與每個市場的合格監管顧問一起審查這些分配。
6. 骨科專案轉移:圖紙、工具和驗證所有權
在專案開始時,區分買方擁有的投入、供應商的背景技術和共同創作的作品。涵蓋圖面、CAD、規格、製程說明、檢驗程序、夾具、模具、加工程序、儀表、方法和項目驗證報告。
用於工具、文件標題、儲存、ID、維護、存取以及發布或轉移條件。說明它是專用的還是共享的,以及如果供應商不可用,生產如何繼續。沒有保管和檢索條款的所有權聲明是不完整的。
就哪些操作需要資格或驗證、誰批准協議、處理偏差、支付費用以及保留報告和原始數據達成一致。在 IQ/OQ/PQ 適用的情況下,定義每個階段的證據和驗收標準;首字母縮寫本身並不是可交付成果。
在设计冻结之前构建传输包:当前图纸、物料清单、工艺流程、供应商列表、测试方法、检查模板、验证参数、包装记录、可追溯性地图和开放变更日志。定義存取和授權權利,同時保護不相關的供應商專有技術。
為關鍵規格設定變更控制規則,並定義變更何時觸發重新驗證、監管審查、客戶通知或新樣品。這可以防止專案依賴未記錄的過程知識。
7. 骨科器械套件和滅菌是本計畫的一部分
植體報價可能會省略建議配置所需的儀器。定义骨科器械套件的零件号、尺寸兼容性、相关试验、托盘布局、备件、可重复使用或一次性状态、再处理信息、更新所有者,以及套件是否包含在内、单独定价、客户提供或排除。
| 專案要素 | 報價應標識什麼 | 買方驗證 |
|---|---|---|
| 儀器清單 | 相關的零件號碼、版本、尺寸範圍、數量、材料或表面處理。 | 將清單與植體矩陣相符並解析未列出的工具。 |
| 托盤或容器 | 配置、內容圖、所有權、備用位置、流程邊界。 | 確認容量和適用的清潔、檢查和再處理記錄。 |
| 可重複使用的儀器 | 目前的清潔、檢查、維護和再處理說明;磨損標準。 | 將說明與設定和市場標籤要求相符。 |
| 無菌植入物或套件 | 無菌狀態、包裝、加工地點、放行證據、標籤所有者。 | 將記錄和保質期支援與確切的產品配置和市場相匹配。 |
| 樣品和第一訂單 | 生產等效材料、製程、包裝和已識別的偏差。 | 定義場地、流程、材料或包裝發生變化時的重複檢查。 |
對於創傷系統,回顧 與植入物一起發貨的儀器組 作為單獨的範圍項目,並詢問您的詢價中的確切配置是否涵蓋在內。請勿從植體系列名稱推斷托盤、螺絲架、試驗組件或無菌狀態。詢問與所引用的修訂版本相關的設定物料清單、包裝詳細資訊和相容性聲明。
對於可重複使用的套件,定義現場更改、損壞或遺失儀器的更換以及托盤標識。對於無菌套件,將工藝證據與確切的組件和包裝組合相匹配。在詢價中單獨列出每個供應狀態。
8. 最小起訂量、每個尺寸的最低限額和第一筆資金
家庭級最小起訂量可以隱藏每種尺寸、側面、材料或配置的單獨地板。询问每个 SKU 是否有最低限度以及驱动它们的因素:材料采购、设置、包装批次、灭菌负荷、标签版本或商业政策。
繪製發布數量、補貨模式、包裝單位、保質期限制(如果適用)以及每個 SKU 的單獨儀器或試用庫存。即使總最小起訂量看起來很小,廣泛的矩陣也可以創造營運資金曝險。確認「分類」是如何劃分和標記的。
使用透明的一階融資模型,而不是猜測「典型」最小起訂量:
如果项目暂停,请要求对所包含的操作、数量中断、样品、每个尺寸的最低限度、付款里程碑以及专用材料或在制品进行假设。一致地比較單位、貨幣、報價有效性、交貨基礎和稅費,並僅在規格和審批門一致後確認時間表。
對於醫療器材合約製造啟動,請根據一次性成本單獨計算每個 SKU。
將已完成的範圍和資金假設與單獨的指南進行比較 比較兩個報價的總成本。本文主要關注合約製造項目的準備;配套指南可以處理更廣泛的報價和總成本比較。
9. 三個供應商的骨科專案的 30 天樣本協議
為每個供應商使用相同的受控輸入。這個 30 天大綱只是一個規劃模板,並不是承諾每個設備、測試或監管審查都能在該期限內完成。 RFQ完成後開始;單獨規劃更長的驗證。
| 窗口 | 買方行動 | 供應商證據或輸出 | 決策門 |
|---|---|---|---|
| 第 1–7 天 發出詢價 |
向所有候選人發送相同的圖紙、矩陣、市場、工具範圍和證據清單。 | 範圍響應、合法製造商和地點、證書範圍、流程圖、監管角色和問題。 | 僅在專案邊界和責任實體明確後進行比較。 |
| ~!phoenix_var365_0!~ ~!phoenix_var365_1!~ |
記錄樣品身分、版本、批次、包裝狀態和文件。 | 確定的樣品、商定的材料和檢驗記錄、儀器清單以及樣品與生產的差異。 | 暫停無法與修訂、批次或製程路線關聯的樣品。 |
| 第 15-21 天 工作台檢查 |
測量商定的尺寸,檢查表面處理和標籤,並檢查儀器是否符合標準。 | 測試方法、可追溯性、流程和包裝證據以及對結果的回應。 | 記錄每個特徵的通過、失敗、偏差或未評估。 |
| 第 22-30 天 解決問題 |
比較差距、合併問題並定義核准條件或另一個範例循環。 | 更正文件、行動負責人、修訂範圍和開放工作計畫。 | 當關鍵差距被縮小或被責任方正式接受時繼續。 |
除非產品、評估和司法管轄區明確允許,否則保持非臨床審查。基準檢查不是臨床評估、設計驗證或市場授權。重新評估檢查材料、場地、製程、儀器或包裝是否有變化。在相同的證據區塊上對所有候選人進行評分,並保留批准的基線和記錄。
在樣本到達之前寫下驗收標準,包括如何處理測量不確定性、邊界結果、缺失文件和偏差。將樣品日誌、適當的照片、測量記錄和供應商反應置於修訂控制之下。如果候選人需要第二個樣本,請給其他候選人一個公平的機會來解決同等的證據差距,而不是在比較中改變標準。
10. RFQ 的七個危險訊號和十二個問題
批准前需要解決的七個危險信號
- 生產地址被隱藏或與法律、品質或產品記錄相衝突。
- ISO 13485 憑證已過期、未經身分驗證或與實體、網站或範圍不符。
- 監管「支持」沒有指定的製造商、文件持有者、市場、交付物或維護所有者。
- 可追溯性在出貨時結束,無法將批次與輸入、流程和檢驗連結。
- 樣品不能與生產等效路線掛鉤,或保留差異。
- 以產品為中心的現場審查被拒絕,並且沒有提供證實的記錄。
- 要求全額預付款,但沒有任何理由、里程碑或對工具、在製品和記錄的保護。
危險信號是提示進行調查,而不是自動裁決。記錄證據和解決方案;留下明顯的實質差距,而不是用一般性的「合規」聲明來彌補它們。
將監管和可追溯性差距與商業偏好分開。為每個開放點指定所有者和到期日;沉默不等於接受。
與詢價一起發送的十二個問題
- 哪個法人實體製造了該設備,每個引用的操作在哪裡發生?
- 哪些操作是分包的,有哪些資格和批次記錄?
- 哪個證書涵蓋了地點和範圍?如何驗證其狀態?
- 誰是每個目標市場的合法製造商,誰的名字出現在記錄和標籤上?
- 誰持有並更新監管和技術文件,哪些存取權限在終止後仍然有效?
- 引用了哪些圖面修訂、材料、配置和驗收標準?
- 材料和工藝批次如何與檢驗、放行和裝運連結?
- 包括哪些測試,採用什麼方法、設備、標準和報告?
- 包括哪些儀器、托盤、試驗、包裝及滅菌交付品?
- 哪些流程需要驗證,誰擁有協議、數據、偏差和報告?
- 誰擁有工具和專案文件,它們如何轉移或發布?
- 每個 SKU 的最低限額、排除情況和付款里程碑是什麼?
11. 常見問題
如何公平地比較骨科合約製造商?
為每位候選人提供相同的受控圖紙、配置矩陣、目標市場、儀器範圍和證據要求。分別比較命名實體、地點和憑證範圍、監管責任、可追溯性、驗證、包裝和商業內容。在評分之前記錄未解決的差距,並確保一名內部審核員對每個回覆使用相同的標準。
ISO 13485 足以啟動合約製造專案嗎?
不是。它是規定範圍、地點和認證期限的品質系統證據。確認範圍涵蓋工作,然後分別驗證產品特定的監管狀態、技術要求、製程控制、驗證證據、可追溯性和專案協議。這不是設備許可或市場授權。
專案結束後誰擁有設計和工具?
合約應該直接回答這個問題。單獨的買方擁有的投入、供應商背景技術和專案創建的工作。定義所有權、使用權、保管、維護、受控記錄的存取以及終止時釋放或轉移工具和文件的流程。以書面形式包含任何存取或許可限制。
除了單價之外,合約製造報價還應包括哪些內容?
它應定義產品修訂和 SKU 範圍,包括操作、測試、儀器、包裝和滅菌責任、工具、驗證、監管可交付成果、最小起訂量假設、排除、付款里程碑、交付基礎和報價有效性。未定價的假設應列為未決項目,並附有所有者和決策點。
在第一次訂購之前我應該對多少家供應商進行抽樣?
沒有通用的號碼。對多名合格候選人進行抽樣可能會暴露範圍和證據方面的差異,但每個樣本必須使用相同的規範和審查標準。考慮專案的風險和可用的審核能力,選擇您的團隊可以徹底評估和記錄的數字。
它可以協調項目,但買方應確定合法製造商、生產地點、分包商、品質責任、監管文件所有者以及負責發布和變更控制的一方。合約和產品記錄應與這些角色保持一致,並且買方應知道誰可以批准變更。
在詢價前定義產品系列、配置矩陣、目標市場、設計輸入、儀器範圍和審核記錄。將所需的證據與開發期間商定的項目分開。如果您正在评估服务模型,请查看 我們的 OEM/ODM 專案的範圍如何,然後向每個候選人發送相同的證據請求。
指定內部工程、品質、監管和商業審查員。保留樣品、流程或市場假設變更的決策記錄。
將範圍、所有者、證據差距和轉讓條款保存在決策記錄中。
來源和更新說明
監管背景根據 FDA 目前的 QMSR 概述、ISO 的 ISO 13485 認證解釋以及 EUR-Lex 法規 (EU) 2017/745 進行了檢查。這些來源僅支援一般描述;它們不確定特定設備的路徑或職責。買家應核實每個目標市場的現行規則、證書範圍、設備記錄和合約分配。
上次審核日期:2026 年 11 月 16 日。本採購指南僅供參考,不能取代特定器材項目的法律、監管、品質、工程或臨床審核。

