


受託製造プロジェクトの比較 · 整形外科用器具 · 最終レビュー日: 2026 年 11 月 16 日
簡単な回答
医療機器の受託製造では、企業規模や見積もり単価だけではなく、根拠に基づいて整形外科プロジェクトを比較します。法人と製造住所がレコード全体で一致していることを確認します。 ISO 13485 の範囲は、関連するサイトと業務をカバーします。規制ファイルには所有者と保守義務が明記されています。材料と製造ロットは追跡可能です。外部委託されたプロセスは開示されます。器具、梱包、滅菌作業、検証、商業上の前提が含まれるか、明らかに除外されます。すべての候補者に対して 1 つの管理された仕様と同じ証拠リクエストを使用し、サンプルまたは最初の注文を承認する前にギャップを記録します。
1. 2 つの受託製造見積が異なるプロジェクトを説明しているのはなぜですか?
見積もりは、双方の当事者が同じ定義されたプロジェクトの価格を設定する場合にのみ比較されます。 1 つのサプライヤーには、完成したラベル付きデバイス、適合する機器、検証済みのパッケージ、および市場資料が含まれる場合があります。別の企業は、仕上げ、検査、滅菌、検証、ラベル貼り付け、および規制作業を範囲外にして、機械加工されたインプラントのみに価格を設定する場合があります。したがって、より低い単価のラインは別のプロジェクトを表す可能性があります。
整形外科用装置の場合、範囲は設計移転、材料管理、生産、検査、器具、梱包、滅菌調整、リリース記録をカバーします。適用性は製品、市場、法的役割によって異なります。 「OEM見積書」は標準バンドルではありません。
医療機器 OEM プロジェクトまたは医療機器 ODM プロジェクトでは、ラベルだけではデザインの権限が決まりません。誰が設計の入力、出力、変更を制御するかを定義します。整形外科インプラントのメーカーを、実際に行っている業務と記録に照らして評価します。
整形外科症例の組み合わせの場合、匿名化された需要と在庫履歴を使用して構成マトリックスを構築します。総合カタログを購入者の実際の製品範囲の代わりにしないでください。
使用目的、対象市場、現在の図面改訂、サイズ マトリックス、器具、包装および滅菌状態の予想、規制上の仮定、および要求された証拠を含む管理された RFQ パックを送信します。各サプライヤーには、含まれる、除外される、顧客提供、下請け、または保留中のすべての明細をマークするよう要求します。このガイドでは、プロジェクトの能力と証拠を比較します。これは、ブランドのランキング、臨床上の推奨事項、またはインプラント供給者の一般的なチェックリストではありません。
詳細がまだ最終的なものではない場合でも、提案された合法的な製造業者と製造場所を比較記録に含めてください。また、サンプル ゲート、逸脱を誰が承認できるか、発注前にどのような証拠が必要かなども定義します。これらの詳細により、洗練された引用文の中にさまざまな仮定が隠れることを許すのではなく、議論がプロジェクトの準備に焦点を当て続けます。
このガイドでは、医療機器の受託製造プロジェクトの管理について説明します。
2.工場か商社か?偽造できない5つの小切手
いかなる文書やビデオも不正行為を防止するものではありません。独立した記録をクロスチェックして、販売説明がプロジェクトの証拠の代わりにならないようにします。商社は合法的なプロジェクトをコーディネートする場合があります。合法的な製造業者、生産現場、品質および規制記録の所有者を特定します。
- エンティティとアドレスを一致させます。 ビジネス登録、生産サイト、証明書、製品記録、見積書、サンプルラベルを比較します。販売者と製造者が異なる場合は、両者の関係と責任を書面で要求してください。
- メーカーのアイデンティティを確認してください。 該当する登録、認可、宣言、およびラベルに製造者として記載されているのはどの法人であるかを尋ねてください。レコード間で異なる名前がある場合は、それらが日常的であると仮定するのではなく、調整します。
- プロセス機器と測定を確認します。 関連する機器 ID、校正およびメンテナンスのステータス、管理された検査の例をリクエストします。万能試験機や光学システムは、プロジェクトの方法で必要とされる場合にのみ重要です。機器の存在だけでは結果は検証されません。
- 特別なプロセスをマップします。 陽極酸化、不動態化、熱処理、洗浄、コーティング、滅菌が社内で行われるか下請けで行われるかを特定します。該当する各プロセスのリクエスト管理、合格基準、適格性証明、およびロット記録。
- 現場での作業を見学します。 集中的な訪問をリクエストするか、材料の受領、製造、検査、機器の組み立て、梱包、記録をタイムスタンプ付きでライブで確認することができます。表示されている内容と管理された文書を照合します。ビデオだけでは監査にはなりません。
各ドキュメントの発行者、リビジョン、サイトおよび製品範囲、さらに未解決の質問を記録します。仲介者が関与している場合は、誰が変更を承認し、製品をリリースし、不適合を調査し、現場の問題を伝達したかを記録します。重要な違いは、プロジェクトの責任が可視化され、テスト可能かどうかです。
ライブレビュー中に、チームにサンプルまたは旅行者識別子を 1 つ採取し、それが各操作でどこに記録されているかを示すよう依頼します。その証跡を、後で RFQ に提供されるロット文書と比較してください。目標は、より多くの画面や証明書を収集することではありません。それは、定義されたデバイス構成が実際の制御システムを通じて従うことができるかどうかを確認することです。
実際の訪問やリモートレビューの場合は、集中的な訪問を使用してください。 工場訪問やビデオ監査で議題を示し、提案された製品に関連する証拠を要求する必要があります。 一般的な会社のプレゼンテーションではなく、
3. すべての整形外科の受託製造見積に記載すべき 6 つの証拠ブロックは何ですか?
すべての候補者に同じ 6 つの証拠ブロックを要求します。不明確な答えはギャップであり、不正行為の証拠ではありません。各申し立てを審査可能にするために記録または所有者を求めます。
| 証拠ブロック | 要求する内容 | 調査に対する未解決の回答 | 検証方法 |
|---|---|---|---|
| テクニカルファイル | 管理された図面、材料、重要な特性、検査計画、および構成リスト。 | 「サンプルから作業できます。」 | 見積書とサンプルを図面のリビジョンに一致させます。変更承認を定義します。 |
| 規制ファイル | 対象市場、法的製造業者、該当する記録、ラベルおよび IFU 所有者、ファイルのメンテナンス。 | 「私たちは規制を支持します」と名前を付けた義務はありません。 | 各成果物をエンティティと契約義務にマッピングします。可能な限り公的記録を確認する。 |
| 品質記録 | 材料とロットの記録、プロセスのトレーサビリティ、検査、校正、不適合、および変更管理。 | 「トレーサビリティ」とは出荷ラベルのみを意味します。 | 投入から検査、リリース、出荷までを1ロットで追跡します。 |
| 楽器セット | 器具のリスト、トレイのレイアウト、互換性のあるサイズ、試用品、予備品、およびセットの所有権。 | 部品表なしの「標準セット付属」。 | リストをインプラント マトリックスと照合し、個別に価格設定されたアイテムを特定します。 |
| 包装と滅菌 | 供給状態、梱包、プロセス、責任サイト、検証およびリリースの記録。 | 証拠のない「滅菌対応」。 | 記録をデバイス、パッケージング構成、プロセス、ターゲット市場と照合します。 |
| 商業条件 | 含まれるもの、除外されるもの、ツール、サンプル、テスト、機器、運送費、支払い、SKU ごとの最低金額。 | オープンな仮定を伴う 1 つの単価。 | スコープ マトリックスを使用します。同じ基準でのみ合計を比較してください。 |
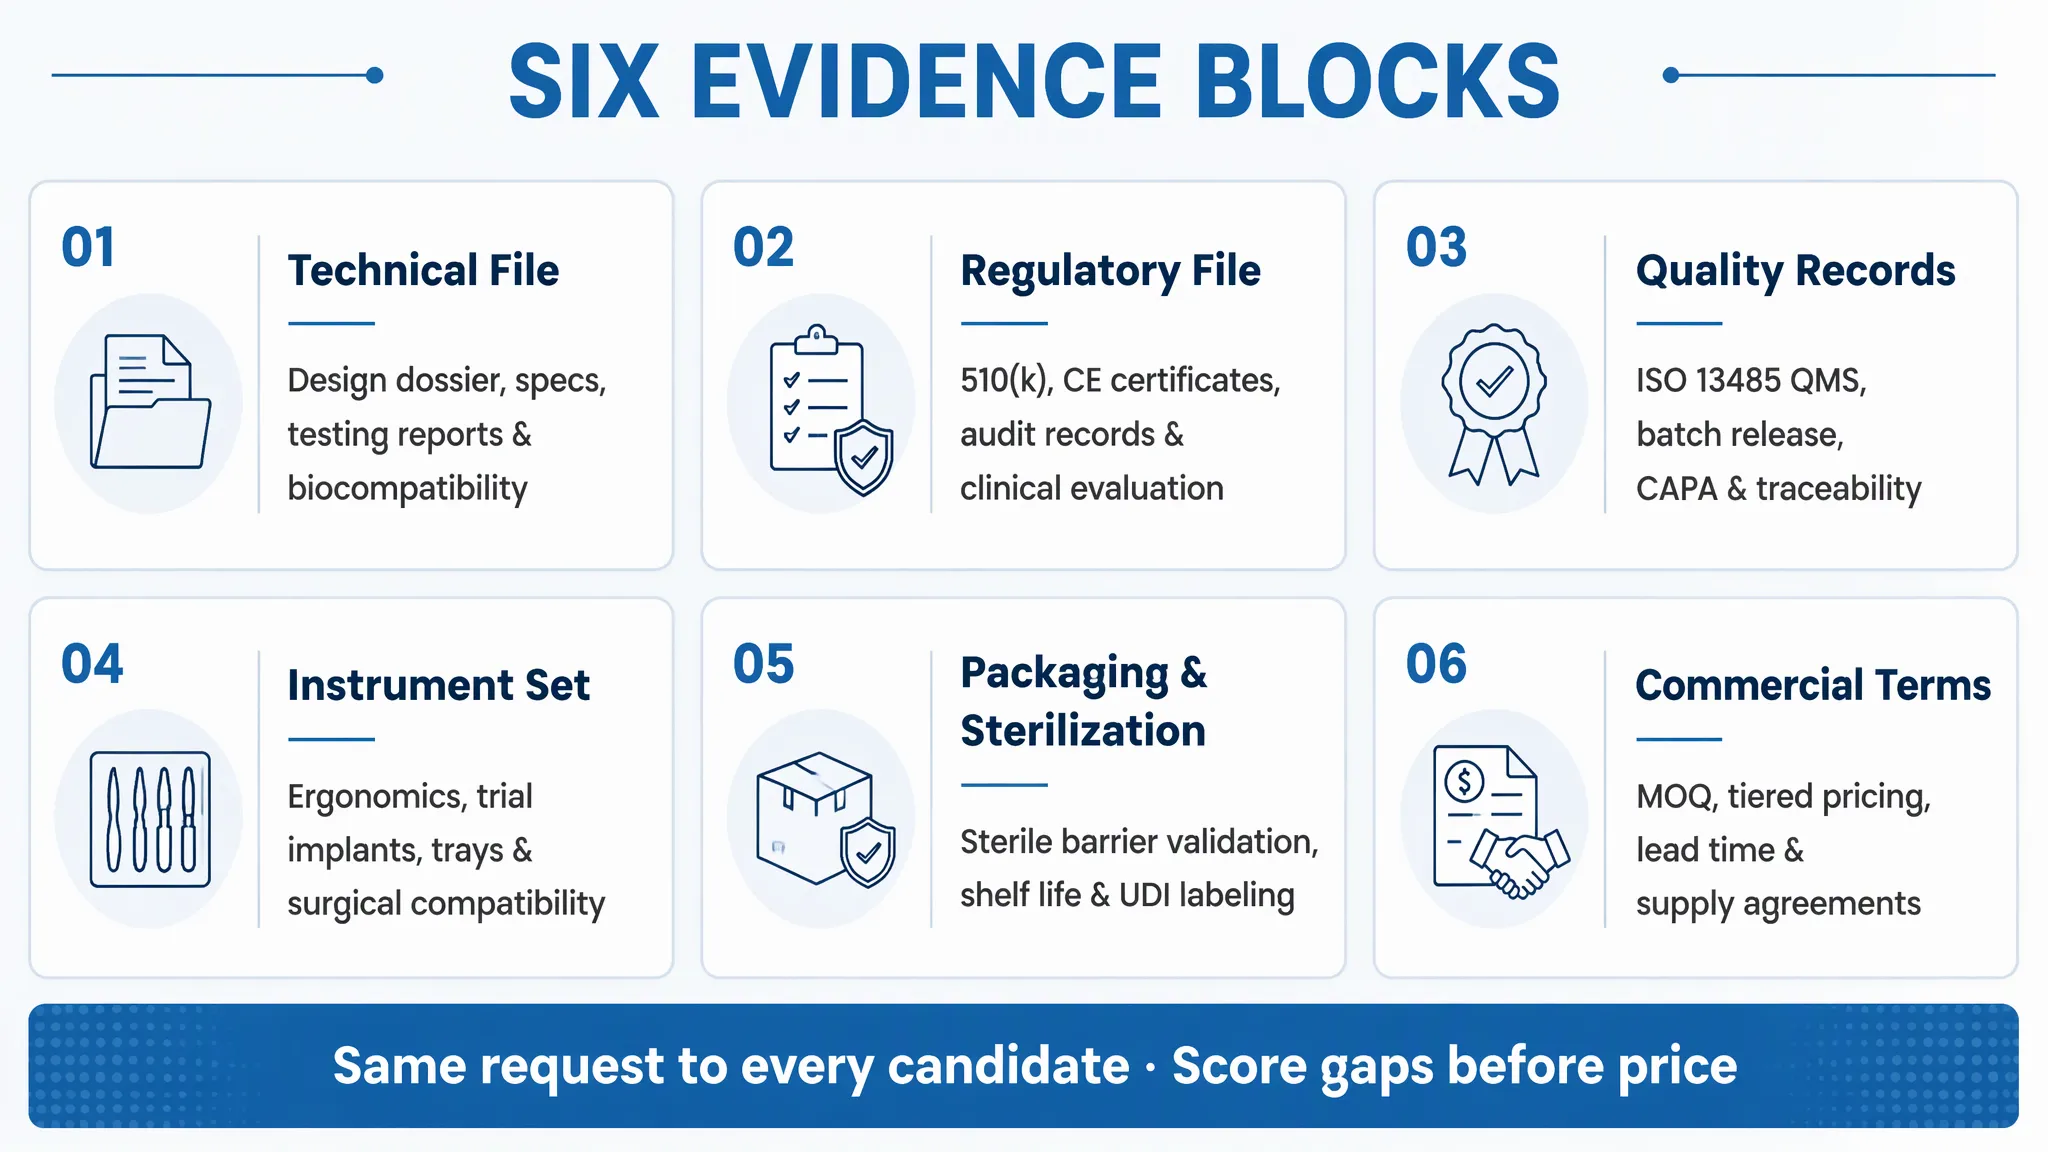
各行に回答が必要です。 「該当なし」には理由と、範囲が変更された場合に再評価する所有者を含める必要があります。検証された証拠、受け取ったがチェックされていない証拠、オープンな証拠、除外された証拠、または該当しない証拠にマークを付け、価格とは別にスコアを付けます。
4. ISO 13485 証明書には何が含まれていますか?また、何が含まれていませんか?
ISO 13485 証明書は、品質管理システムが指定された範囲に対して認証機関によって評価されたことを証明するものです。この証明書は、デバイスの承認、市場の認可、またはサプライヤーのネットワーク内のすべての製品、工場、プロセス、または下請け業者が対象であることの証明ではありません。 ISO自体は認証を行っていないと説明している。購入者にとって決定的な作業は、発行認証機関と、文書に示されている正確な範囲、場所、有効性を確認することです。
証明書に引用された法人とサイトの名前が記載されていることを確認します。その範囲は、設計、製造、組立、滅菌、流通、または選択された作業のみをカバーする場合があります。置かれた作品と比較してください。他の現場や下請け業者がどのように管理されているかを尋ねます。
FDA の QMSR は 2026 年 2 月 2 日に発効し、ISO 13485:2016 を参照により米国の品質システム フレームワークの一部に組み込んでいます。これにより、プライベート証明書が FDA 認証またはデバイス認可に変わるわけではありません。 FDA は ISO 13485 への適合証明書を発行していないため、規制対象者はその役割と製品に適用される要件を満たさなければなりません。を参照してください。 FDA QMSR の概要 と ISO13485認証についてのISOの説明.
ISO 13485 の委託製造業者を比較する場合は、認証範囲と見積もられた作業を実行するサイトに焦点を当て、製品とプロセスの証拠を個別に検証します。
証明書番号、エンティティ、サイト、範囲、発行機関、有効期限、および除外事項を記録します。可能であれば信頼性を検証し、見積もられた業務にシステムが適用されることを示すプロジェクト記録を要求します。
また、証明書の発行後にスコープまたはサイトが変更されたかどうか、および関連するアクティビティが外部プロバイダーを通じて制御されているかどうかも確認します。サプライヤーは、購買管理、認定、受入れ、および変更通知がアウトソーシングされたステップにどのように適用されるかを説明できる必要があります。証明書が設計をカバーしているが、サプライヤーが顧客の図面に合わせて製造のみを行っている場合、またはその逆の場合、より広範囲をカバーすると仮定するのではなく、区別に注意してください。
5. 規制サポート: ファイルの所有者と管理者は誰ですか?
整形外科用機器に対する「規制上のサポート」は、責任が明確になるまで成果物ではありません。各対象市場の法定製造者、ブランド所有者または仕様開発者、登録またはリスト所有者(該当する場合)、認定代理者または輸入者、および販売代理店をマッピングします。
技術文書、リスクとテストの記録、宣言、ラベル付けマスター、および登録を誰が保持しているかを尋ねます。変更を承認し、記録を維持し、当局に対応できる人。そして終了後にどのようなアクセスが継続されるか。制御されたコピー、アクセス権、および所有権は異なります。
EU MDR は、製造業者だけでなく、輸入業者や販売業者にも義務を課しています。これは、技術文書と品質システムに対するメーカーの義務を定めており、その責任は当事者の法的役割とデバイスに応じて異なります。を確認してください EU 医療機器規制に準拠 し、契約前に市場固有のアドバイスを取得します。
米国では、施設登録と機器リストを市販前ステータスと区別します。登録またはリストだけでは、デバイスの承認または認可にはなりません。該当する経路または免除と責任者を特定します。契約によりタスクを割り当てることはできますが、法定義務を消去することはできません。
すべての成果物について、責任のあるエンティティ、運用所有者、証拠、および変更のトリガーを記録します。サプライヤーまたはブランドとの関係が終了した場合にファイルとアクセスに何が起こるかを定義します。
プライベート ラベル プロジェクトの場合、ラベルの変更、苦情、有害事象の伝達、現場での対応、およびデバイスの記録へのアクセスを誰が処理するかを定義します。必要な連絡先と情報共有義務を指定します。これらの割り当ては、各市場の資格のある規制顧問とともに検討してください。
6. 整形外科プロジェクトの移転: 図面、ツール、および検証の所有権
プロジェクトの開始時に、バイヤーが所有するインプット、サプライヤーのバックグラウンドテクノロジー、および共同で作成した作品を区別します。図面、CAD、仕様、プロセス指示、検査プログラム、治具、金型、加工プログラム、ゲージ、方法、プロジェクト検証レポートをカバーします。
ツール、ドキュメントのタイトル、ストレージ、ID、メンテナンス、アクセス、リリースまたは転送の条件。専用か共有か、サプライヤーが利用できなくなった場合にどのように生産を継続できるかを説明します。保管条件と回収条件のない所有権表明は不完全です。
どの操作に資格や検証が必要か、誰がプロトコルを承認し、逸脱を処理し、支払いを行い、レポートと生データを保持するかについて合意します。 IQ/OQ/PQ が適用される場合は、各段階の証拠と許容基準を定義します。頭字語だけでは成果物ではありません。
設計を凍結する前に、現在の図面、部品表、プロセス フロー、サプライヤー リスト、テスト方法、検査テンプレート、検証済みパラメータ、梱包記録、トレーサビリティ マップ、未解決変更ログなどの転送パッケージを構築します。無関係なサプライヤーのノウハウを保護しながら、アクセス権とライセンス権を定義します。
重要な仕様の変更管理ルールを設定し、変更によって再検証、規制レビュー、顧客への通知、または新しいサンプルがトリガーされるタイミングを定義します。これにより、プロジェクトが文書化されていないプロセスの知識に依存することがなくなります。
プロジェクト計画に移行演習を含めます。受け入れ側のメーカーが必要とするファイルと資産をリストアップし、フォーマットやソフトウェアの依存関係を特定し、制御されたコピーが作成できることを確認します。実行可能な転送パッケージは、改訂履歴と、設計入力、プロセス設定、検査方法、および承認された各ベースラインに基づいて作成されたロット間のリンクを保存する必要があります。
7. 整形外科用器具セットと滅菌はプロジェクトの一部です
インプラントの見積もりでは、提案された構成に必要な器具が省略される場合があります。整形外科用器具セットの部品番号、サイズの互換性、関連するトライアル、トレイのレイアウト、スペア、再利用可能または使い捨てステータス、再処理情報、更新所有者、およびセットが含まれるか、別途価格が設定されるか、顧客が用意するか、または除外されるかを定義します。
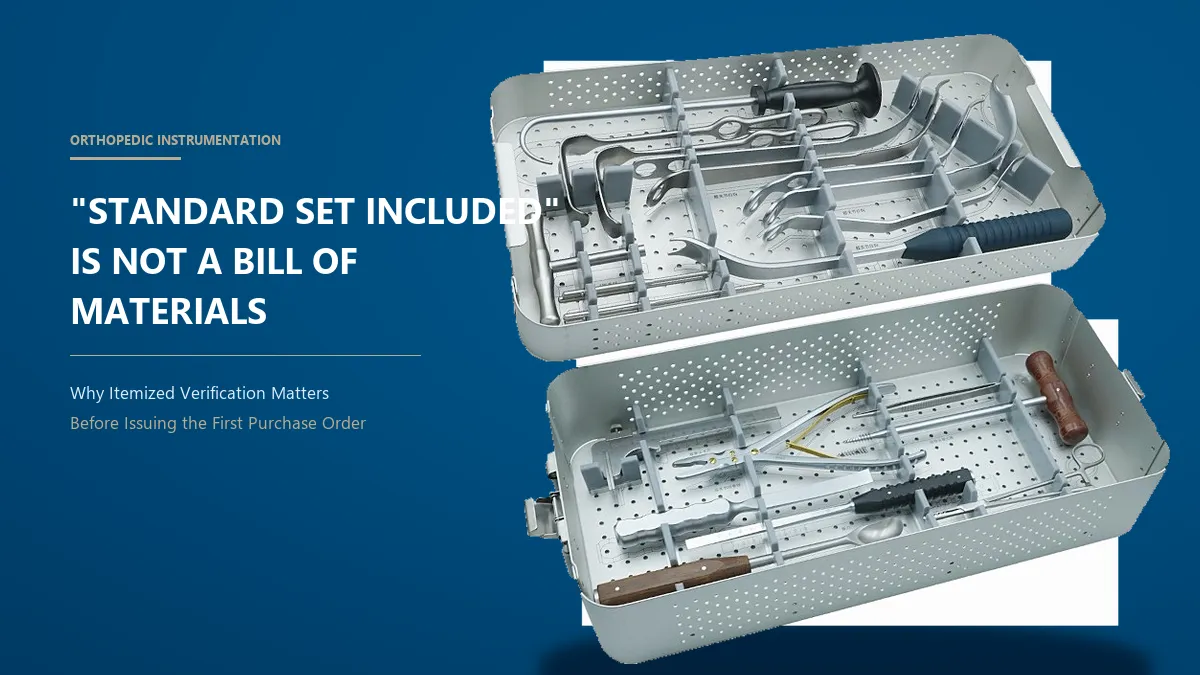
| プロジェクト要素 | 見積書で特定すべき内容 | バイヤーの検証 |
|---|---|---|
| 楽器リスト | 関連する部品番号、改訂、サイズ範囲、数量、材質または仕上げ。 | リストをインプラント マトリックスと照合し、リストにないツールを解決します。 |
| トレイまたはコンテナ | 構成、コンテンツ マップ、所有権、予備の位置、プロセス境界。 | 容量と該当する洗浄、検査、再処理の記録を確認します。 |
| 再利用可能な器具 | 現在の洗浄、検査、メンテナンス、および再処理の指示。着用基準。 | 指示をセットおよび市場のラベル要件に合わせます。 |
| 滅菌インプラントまたはキット | 無菌状態、包装、加工場所、放出証拠、所有者のラベル。 | 記録と有効期限サポートを正確な製品構成と市場に照合します。 |
| サンプルと初回注文 | 生産と同等の材料、プロセス、パッケージング、および特定された逸脱。 | サイト、プロセス、材料、またはパッケージが変更された場合の繰り返しチェックを定義します。 |
外傷システムについては、レビューしてください。 別個の範囲品目としてインプラントに同梱されている器具セットを確認 し、RFQ の正確な構成がカバーされているかどうかを尋ねます。インプラントファミリー名から、トレイ、スクリューラック、トライアルコンポーネント、または滅菌状態を推測しないでください。見積もられたリビジョンに関連付けられた、セットの部品表、パッケージの詳細、および互換性ステートメントを要求します。
再利用可能なセットの場合は、現場での変更、破損または紛失した機器の交換、およびトレイの識別を定義します。無菌キットの場合は、プロセスの証拠を正確なコンポーネントとパッケージの組み合わせに照合します。 RFQ に各供給状態を個別にリストします。
8. MOQ、サイズごとの最小値、および初回の資金調達
ファミリ レベルの MOQ では、サイズ、側面、素材、構成ごとに個別のフロアを非表示にすることができます。最小値が SKU ごとであるかどうか、また最小値を決定する要因は何か (材料の購入、セットアップ、包装バッチ、滅菌負荷、ラベルのバージョン、商業ポリシーなど) を尋ねます。
発売数量、補充パターン、梱包単位、該当する場合は有効期限の制約、および各 SKU の個別の機器または試用在庫をマッピングします。幅広いマトリックスにより、合計 MOQ が小さく見えても運転資本エクスポージャが発生する可能性があります。 「品揃え」がどのように分割され、ラベルが貼られているかを確認します。
「典型的な」MOQ を推測するのではなく、透明性の高い一次資金調達モデルを使用します。
プロジェクトが一時停止した場合には、含まれる作業、数量区切り、サンプル、サイズごとの最小値、支払いマイルストーン、および専用の材料または仕掛品の仮定をリクエストします。単位、通貨、見積の有効性、納期基準、および税金を一貫して比較し、仕様と承認のゲートが一致した後にのみスケジュールを確認します。
医療機器の受託製造の立ち上げの場合、各 SKU を 1 回限りのコストとは別に計算します。
完成した範囲と資金調達の前提条件を別のガイドと比較してください。 合計コストに関する 2 つの見積もりを比較します。この記事では、引き続き受託製造プロジェクトの準備に焦点を当てます。コンパニオン ガイドでは、より広範な見積もりと総コストの比較を行うことができます。
9. 3 つのサプライヤーにわたる整形外科プロジェクトの 30 日間のサンプル プロトコル
各サプライヤーに同じ制御入力を使用します。この 30 日間の概要は計画テンプレートであり、すべてのデバイス、テスト、または規制上のレビューがその期間内に完了することを約束するものではありません。 RFQ が完了したら開始します。より長い検証を別途計画してください。
| ウィンドウ | バイヤーのアクション | サプライヤーの証拠または出力 | 意思決定ゲート |
|---|---|---|---|
| 1 ~ 7 日目に 見積依頼を発行する |
同一の図面、マトリックス、市場、商品の範囲、および証拠のチェックリストをすべての候補者に送信します。 | 範囲の対応、法的な製造元とサイト、証明書の範囲、プロセス マップ、規制上の役割、および質問。 | プロジェクトの境界と責任主体が明確になってから比較してください。 |
| 8 ~ 14 日目 サンプルを受け取る |
サンプルの ID、リビジョン、ロット、梱包状態、およびドキュメントを記録します。 | 特定されたサンプル、合意された材料および検査記録、機器リスト、およびサンプルと製品間の差異。 | リビジョン、ロット、またはルートに関連付けることができないサンプルを一時停止します。 |
| 15 ~ 21 日目 ベンチチェック |
合意された寸法を測定し、仕上げとラベルを検査し、機器が基準に適合しているかどうかを確認します。 | テスト方法、トレーサビリティ、プロセスとパッケージングの証拠、結果に対する対応。 | 特性ごとに合格、不合格、逸脱、または未評価を記録します。 |
| 22 ~ 30 日目の 解決 |
ギャップを比較し、質問を統合し、承認条件または別のサンプル ループを定義します。 | ドキュメント、アクション所有者、修正された範囲、およびオープンな作業の計画を修正しました。 | 重大なギャップが解消されるか、責任者が正式に承認した場合に続行します。 |
製品、評価、および管轄区域が明示的に許可しない限り、レビューは非臨床のままにしてください。ベンチチェックは臨床評価、設計検証、または市場承認ではありません。材料、現場、プロセス、機器、またはパッケージが変更されたかどうかのチェックを再評価します。同じ証拠ブロックに基づいてすべての候補者にスコアを付け、承認されたベースラインと記録を保存します。
サンプルが到着する前に、測定の不確かさ、境界線の結果、書類の欠落、逸脱の処理方法などの合格基準を作成します。サンプルログ、必要に応じて写真、測定記録、およびサプライヤーの回答を改訂管理下に保管してください。 1 人の候補者に 2 番目のサンプルが必要な場合は、比較の途中で基準を変更するのではなく、他の候補者に同等の証拠のギャップに対処する公平な機会を与えます。
10. RFQ に対する 7 つの危険信号と 12 の質問
承認前に解決すべき 7 つの危険信号
- 製造住所が隠されているか、法的記録、品質記録、または製品記録に矛盾しています。
- ISO 13485 証明書の有効期限が切れているか、認証されていないか、エンティティ、サイト、またはスコープと一致していません。
- 規制上の「サポート」には、メーカー、ファイル所有者、市場、成果物、またはメンテナンス所有者の名前はありません。
- トレーサビリティは出荷時点で終了し、ロットを投入物、プロセス、検査に結び付けることはできません。
- サンプルを生産と同等のルートに結び付けることはできません。また、差異は保留されます。
- 製品に焦点を当てたサイトレビューは拒否され、裏付けとなる記録も提供されません。
- 根拠、マイルストーン、またはツール、仕掛品、および記録の保護なしに、全額の前払いが要求されます。
危険信号は調査を促すものであり、自動的に判断されるものではありません。証拠と解決策を記録します。重大なギャップを一般的な「準拠」声明で埋めるのではなく、目に見えるままにしておきます。
規制およびトレーサビリティのギャップを商業上の優先事項から分離します。各オープンポイントに所有者と期日を割り当てます。沈黙は受け入れられません。
RFQ と一緒に送信する 12 の質問
- デバイスを製造しているのはどの法人ですか? 見積もられた各操作はどこで行われますか?
- どの業務が下請けされており、どのような資格とロットの記録が利用可能ですか?
- どの証明書がサイトと範囲をカバーしていますか?そのステータスはどのように確認できますか?
- 各対象市場における合法的な製造者は誰で、レコードやラベルには誰の名前が記載されていますか?
- 誰が規制ファイルや技術ファイルを保持および更新するのか、また終了後もどのようなアクセスが可能ですか?
- どの図面改訂、材料、構成、および合格基準が引用されていますか?
- 材料とプロセスのロットは、検査、リリース、出荷にどのように関連付けられますか?
- どのテストが、どのような方法、装置、基準、レポートで行われますか?
- どの器具、トレイ、トライアル、梱包、滅菌の成果物が含まれていますか?
- 検証が必要なプロセスはどれですか? プロトコル、データ、逸脱、レポートの所有者は誰ですか?
- ツールやプロジェクト ファイルの所有者は誰ですか?それらはどのように転送またはリリースされますか?
- SKU ごとの最小値、除外事項、支払いマイルストーンとは何ですか?
11. よくある質問
整形外科の受託メーカーを公平に比較するにはどうすればよいですか?
すべての候補者に、同じ管理された図面、構成マトリックス、対象市場、機器の範囲、および証拠の要求を与えます。指定されたエンティティ、サイトと証明書の範囲、規制上の責任、トレーサビリティ、検証、パッケージング、商業的包含を個別に比較します。価格を採点する前に未解決のギャップを記録し、1 人の社内レビュー担当者が各回答に対して同じ基準を使用していることを確認します。
ISO 13485 は受託製造プロジェクトを開始するのに十分ですか?
いいえ。これは、指定された範囲、サイト、および認証期間に関する品質システムの証拠です。範囲が作業をカバーしていることを確認し、製品固有の規制状況、技術要件、プロセス管理、検証証拠、トレーサビリティ、およびプロジェクト契約を個別に検証します。これはデバイスの認可や市場認可ではありません。
プロジェクト終了後のデザインとツールの所有者は誰ですか?
契約書はそれに直接答える必要があります。バイヤー所有のインプット、サプライヤーのバックグラウンドテクノロジー、およびプロジェクト作成の作業を分離します。タイトル、使用権、管理、保守、管理された記録へのアクセス、終了時のツールとファイルの解放または転送のプロセスを定義します。アクセスまたはライセンスの制限を書面で含めます。
受託製造の見積書には単価以外に何を記載すべきですか?
製品のリビジョンと SKU の範囲、含まれる操作、テスト、機器、梱包と滅菌の責任、ツール、検証、規制上の成果物、MOQ の想定、除外事項、支払いマイルストーン、納品基準、および見積の有効性を定義する必要があります。価格が付いていない仮定は、所有者と決定点を含めて未解決項目としてリストされる必要があります。
最初の注文の前に何社のサプライヤーをサンプリングする必要がありますか?
普遍的な番号はありません。複数の資格のある候補者をサンプリングすると、範囲と証拠の違いが明らかになる可能性がありますが、各サンプルは同じ仕様と審査基準を使用する必要があります。プロジェクトのリスクと利用可能なレビュー能力を考慮して、チームが徹底的に評価して文書化できる数字を選択してください。
商社でも製造受託は可能でしょうか?
プロジェクトを調整することはできますが、購入者は法的な製造業者、生産現場、下請け業者、品質責任、規制ファイルの所有者、リリースおよび変更管理の責任者を特定する必要があります。契約と製品の記録はそれらの役割と一致している必要があり、購入者は誰が変更を承認できるかを知っている必要があります。
12. 次のステップ: 比較をプロジェクトの概要に変える
RFQ の前に、製品ファミリ、構成マトリックス、対象市場、設計入力、機器の範囲、およびレビュー記録を定義します。開発中に合意された項目から必要な証拠を分離します。サービス モデルを評価している場合は、次の内容を確認してください。 OEM/ODM プロジェクトの範囲がどのように定められているかを確認し、同じ証拠リクエストを各候補者に送信します。
社内のエンジニアリング、品質、規制、商業の審査員の名前を指定します。サンプル、プロセス、または市場の想定に対する変更についての意思決定記録を保管します。
範囲、所有者、証拠のギャップ、譲渡条件を 1 つの意思決定記録にまとめます。
受託製造プロジェクトについて話し合う
デバイス ファミリ、対象市場、構成範囲、機器、重要な質問を共有します。チームは範囲と初期証拠のニーズを検討できます。特定のデバイスおよび市場の規制要件を確認します。
ソースとアップデートノート
規制の内容は、FDA の現在の QMSR 概要、ISO の ISO 13485 認証の説明、および EUR-Lex に関する規制 (EU) 2017/745 と照合してチェックされました。これらのソースは一般的な説明のみをサポートしています。特定のデバイスの経路や責任を決定するものではありません。購入者は、現在のルール、証明書の範囲、デバイスの記録、および対象市場ごとの契約上の割り当てを確認する必要があります。
最終レビュー日: 2026 年 11 月 16 日。この調達ガイドは情報提供であり、特定のデバイス プロジェクトの法律、規制、品質、エンジニアリング、または臨床レビューに代わるものではありません。

