


PORÓWNANIE PROJEKTÓW KONTRAKTOWYCH · URZĄDZENIA ORTOPEDYCZNE · OSTATNIA RECENZJA: 16 LISTOPADA 2026
Szybka odpowiedź
W przypadku kontraktowej produkcji wyrobów medycznych porównuj projekty ortopedyczne na podstawie dowodów, a nie samej wielkości firmy lub podanej ceny jednostkowej. Sprawdź, czy podmiot prawny i adres produkcji są zgodne w rekordach; zakres ISO 13485 obejmuje odpowiednią lokalizację i operacje; w aktach regulacyjnych wymieniono właścicieli i obowiązki konserwacyjne; identyfikowalność materiałów i partii produkcyjnych; procesy zlecone na zewnątrz są ujawniane; i instrumenty, opakowanie, sterylizacja, walidacja i założenia handlowe są uwzględnione lub wyraźnie wyłączone. Użyj jednej kontrolowanej specyfikacji i tego samego żądania dowodów dla każdego kandydata, a następnie zapisz luki przed zatwierdzeniem próbek lub pierwszego zamówienia.
1. Dlaczego dwie oferty dotyczące produkcji kontraktowej opisują różne projekty?
Wycena jest porównywalna tylko wtedy, gdy obie strony wycenią ten sam zdefiniowany projekt. Jeden dostawca może obejmować gotowe, oznakowane urządzenie, dopasowane instrumenty, zatwierdzone opakowanie i dokumenty rynkowe; inny może wycenić tylko implant obrobiony maszynowo, pozostawiając wykończenie, kontrolę, sterylizację, walidację, etykietowanie i prace regulacyjne poza zakresem. Zatem niższa granica ceny jednostkowej może opisywać inny projekt.
W przypadku wyrobów ortopedycznych zakres może obejmować transfer projektu, kontrolę materiałów, produkcję, inspekcję, instrumenty, pakowanie, koordynację sterylizacji i dokumentację wydania. Możliwość zastosowania zależy od produktu, rynku i roli prawnej; „Wycena OEM” nie jest pakietem standardowym.
W projekcie OEM urządzenia medycznego lub projekcie ODM urządzenia medycznego same etykiety nie określają uprawnień projektowych; zdefiniuj, kto kontroluje dane wejściowe, wyjściowe i zmiany w projekcie. Oceń producenta implantów ortopedycznych pod kątem operacji i zapisów, jakie faktycznie podejmuje.
W przypadku zestawu przypadków ortopedycznych użyj niezidentyfikowanej historii popytu i zapasów, aby zbudować macierz konfiguracji; nie pozwól, aby katalog ogólny zastąpił rzeczywisty zakres produktów kupującego.
Wyślij kontrolowany pakiet zapytania ofertowego z przeznaczeniem, rynkami docelowymi, bieżącymi wersjami rysunków, matrycą rozmiarów, instrumentami, oczekiwaniami dotyczącymi opakowania i stanu sterylności, założeniami regulacyjnymi i wymaganymi dowodami. Wymagaj, aby każdy dostawca zaznaczył każdą linię uwzględnioną, wykluczoną, dostarczoną przez klienta, zleconą podwykonawcom lub oczekującą. W tym przewodniku porównano możliwości projektu i dowody; nie jest to ranking marki, rekomendacja kliniczna ani ogólna lista kontrolna dostawców implantów.
Uwzględnij proponowanego legalnego producenta i miejsce produkcji w rejestrze porównawczym, nawet jeśli szczegóły te nie są jeszcze ostateczne. Określ także bramkę próbki, kto może zatwierdzić odchylenie i jakie dowody są wymagane przed złożeniem zamówienia. Te szczegóły sprawiają, że dyskusja koncentruje się na gotowości projektu, zamiast pozwalać na ukrywanie różnych założeń w dopracowanych w inny sposób cytatach.
W tym przewodniku omówiono kontrole projektów związanych z produkcją kontraktową wyrobów medycznych.
2. Fabryka czy firma handlowa? Pięć czeków, których nie można sfałszować
Żaden dokument ani film nie jest odporny na oszustwa. Sprawdź krzyżowo niezależne zapisy, aby opis sprzedaży nie mógł zastąpić dowodów projektu. Firma handlowa może koordynować legalny projekt; identyfikować prawnego producenta, zakłady produkcyjne oraz właścicieli dokumentacji dotyczącej jakości i przepisów.
- Dopasuj podmiot i adres. Porównaj rejestrację firmy, miejsce produkcji, certyfikat, dokumentację produktu, ofertę i przykładowe etykiety. Jeżeli sprzedawca i producent różnią się, poproś o powiązanie i zakres odpowiedzialności na piśmie.
- Sprawdź tożsamość producenta. Zapytaj, który podmiot widnieje jako producent na odpowiedniej rejestracji, zezwoleniu, deklaracji i etykiecie. Uzgodnij różne nazwy w rekordach, zamiast zakładać, że są one rutynowe.
- Sprawdź sprzęt procesowy i pomiary. Poproś o odpowiednie identyfikatory sprzętu, status kalibracji i konserwacji oraz przykłady kontrolowanych inspekcji. Uniwersalna maszyna testująca lub układ optyczny ma znaczenie tylko wtedy, gdy wymagają tego metody projektu; Sama obecność sprzętu nie potwierdza wyniku.
- Mapuj procesy specjalne. Określ, czy anodowanie, pasywacja, obróbka cieplna, czyszczenie, powlekanie lub sterylizacja są wykonywane we własnym zakresie, czy zlecane podwykonawcom. Żądaj kontroli, kryteriów akceptacji, dowodów kwalifikacyjnych i zapisów partii dla każdego mającego zastosowanie procesu.
- Obserwuj pracę na budowie. Poproś o konkretną wizytę lub omówienie na żywo opatrzonego datą odbioru materiałów, produkcji, kontroli, montażu przyrządów, pakowania i dokumentacji. Pogodzić to, co pokazano, z kontrolowanymi dokumentami; samo wideo nie jest audytem.
Rejestruj wystawcę każdego dokumentu, jego wersję, lokalizację i zakres produktu, a także nierozwiązane pytania. Jeśli zaangażowany jest pośrednik, zapisz, kto zatwierdza zmiany, wydaje produkt, bada niezgodności i informuje o problemach w terenie. Kluczową różnicą jest to, czy obowiązki w projekcie są widoczne i możliwe do przetestowania.
Podczas przeglądu na żywo poproś zespół o pobranie jednej próbki lub identyfikatora podróżnego i pokazanie, gdzie jest on zarejestrowany przy każdej operacji. Porównaj ten ślad z dokumentami partii dostarczonymi później w ramach zapytania ofertowego. Celem nie jest zebranie większej liczby ekranów ani certyfikatów; ma na celu sprawdzenie, czy zdefiniowana konfiguracja urządzenia może być śledzona w rzeczywistym systemie sterowania.
W przypadku wizyty praktycznej lub zdalnej oceny skorzystaj z metody skupionej co wizyta w fabryce lub audyt wideo powinna pokazać program i zażądać dowodów związanych z proponowanym produktem, a nie ogólną prezentacją firmy.
3. Jakie sześć elementów dowodowych powinna zawierać każda wycena dotycząca kontraktowej produkcji ortopedycznej?
Poproś o te same sześć bloków dowodowych od każdego kandydata. Niejasna odpowiedź to luka, a nie dowód niewłaściwego postępowania; poproś o zapis lub właściciela, aby umożliwić sprawdzenie każdego roszczenia.
| Blok dowodowy | O co prosić | Nierozwiązana odpowiedź na sondę | Jak to zweryfikować |
|---|---|---|---|
| Plik techniczny | Kontrolowane rysunki, materiały, cechy krytyczne, plan inspekcji i lista konfiguracji. | „Możemy pracować na podstawie próbki.” | Dopasuj wycenę i próbkę do wersji rysunku; zdefiniuj zgodę na zmianę. |
| Plik regulacyjny | Rynek docelowy, legalny producent, obowiązująca dokumentacja, oznakowanie i właściciel IFU, prowadzenie dokumentacji. | „Wspieramy regulacje prawne” bez określonego obowiązku. | Mapuj każdy element dostawy dla jednostki i obowiązek kontraktowy; w miarę możliwości sprawdzaj rejestry publiczne. |
| Rekordy jakości | Zapisy materiałów i partii, identyfikowalność procesów, inspekcja, kalibracja, niezgodność i kontrola zmian. | „Identyfikowalność” oznacza jedynie etykietę wysyłkową. | Śledź jedną partię od wejścia poprzez kontrolę, wydanie i wysyłkę. |
| Zestaw instrumentów | Lista instrumentów, układ tacy, zgodne rozmiary, elementy próbne, części zamienne i własność zestawu. | „Zestaw standardowy w zestawie” bez zestawienia materiałów. | Uzgodnij listę z matrycą implantu i zidentyfikuj pozycje wycenione osobno. |
| Pakowanie i sterylizacja | Stan dostawy, opakowanie, proces, odpowiedzialne miejsce, zapisy walidacji i wydania. | „Gotowy do sterylności” bez dowodów. | Dopasuj rekordy do urządzenia, konfiguracji opakowania, procesu i rynku docelowego. |
| Warunki handlowe | Włączenia, wyłączenia, oprzyrządowanie, próbki, testy, przyrządy, koszty transportu, płatności i wartości minimalne na jednostkę SKU. | Jedna cena jednostkowa przy otwartych założeniach. | Użyj macierzy zakresu; porównuj sumy tylko na tej samej podstawie. |
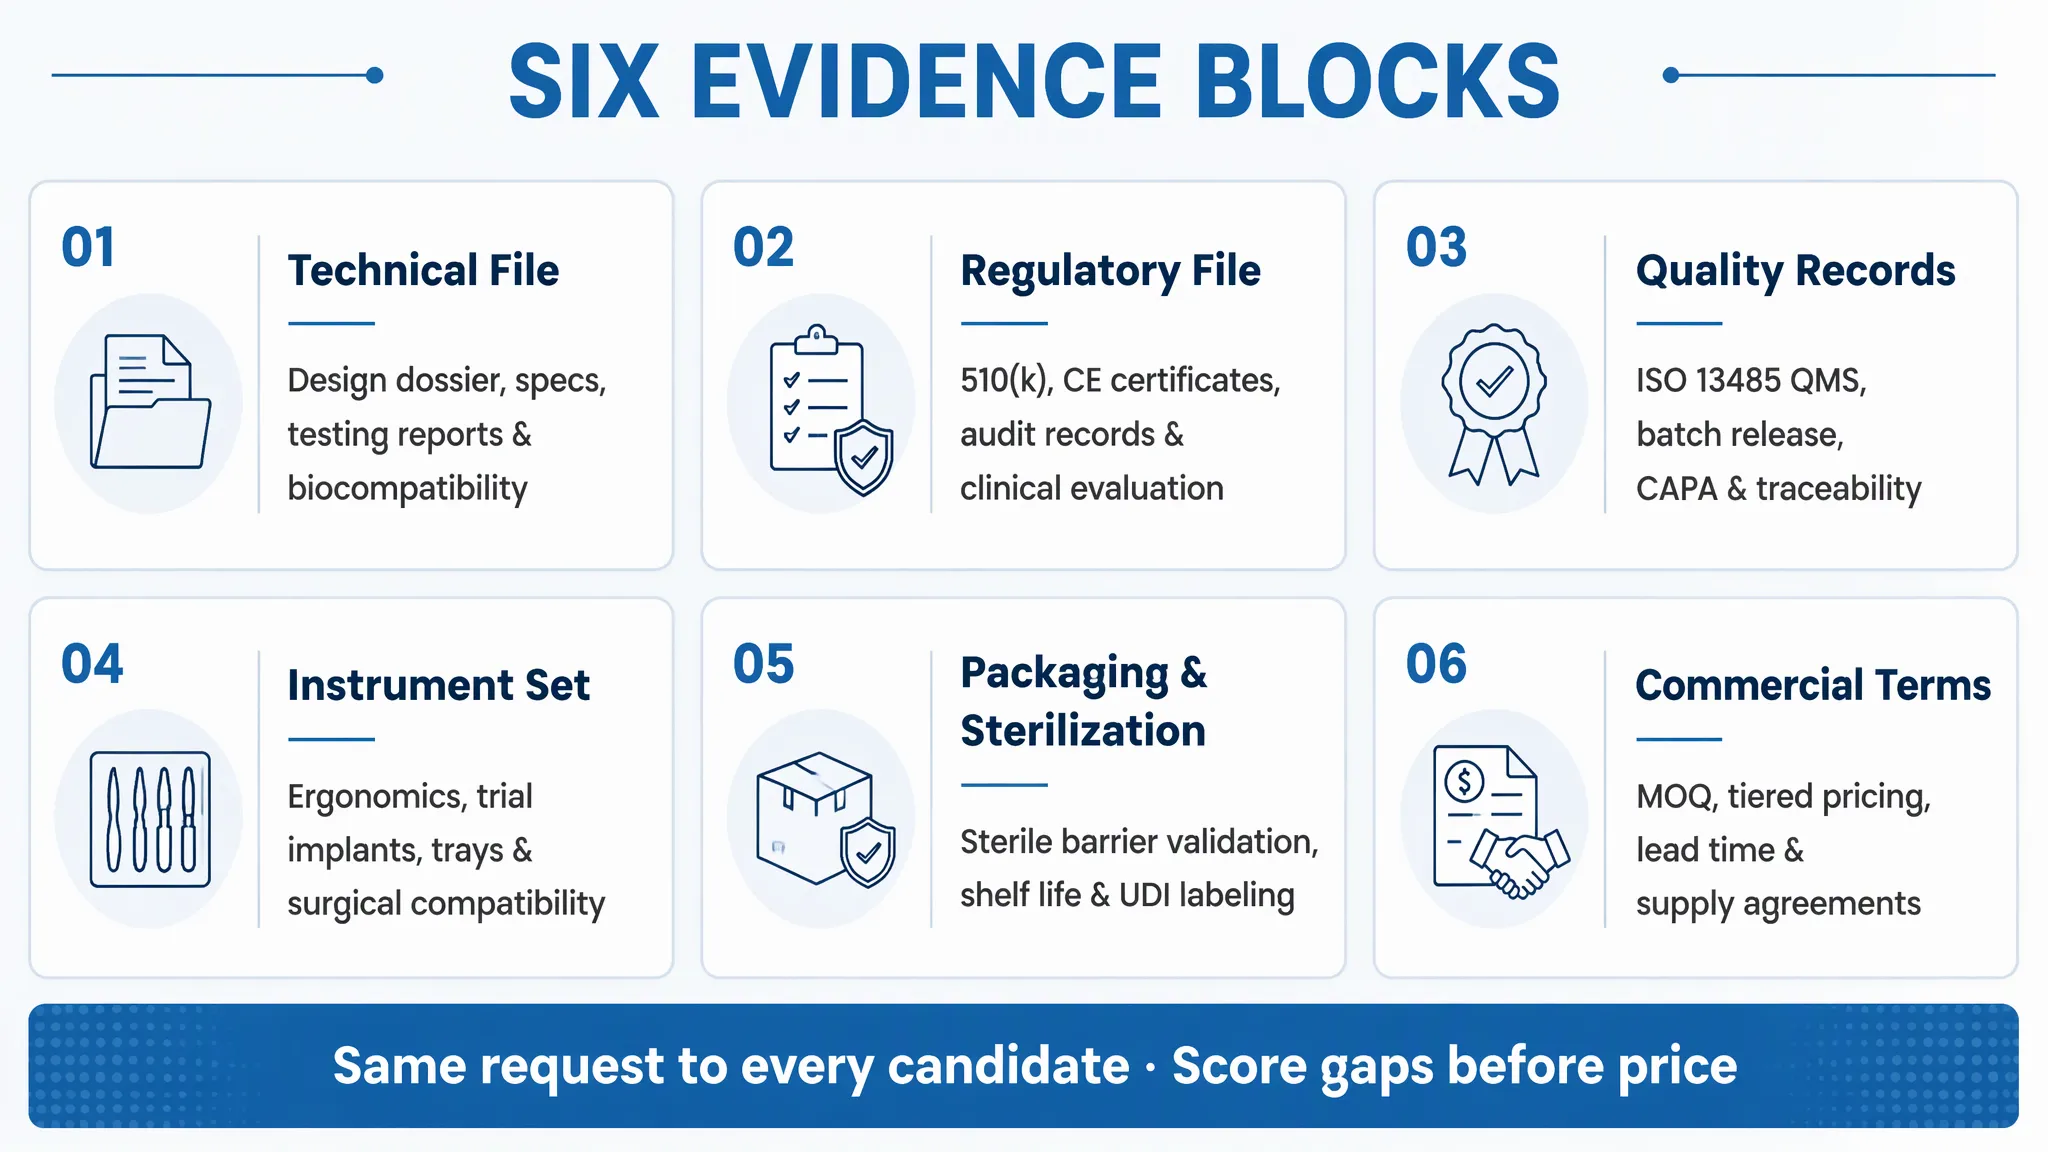
Wymagaj odpowiedzi dla każdego wiersza. „Nie dotyczy” powinno zawierać powód i właściciela, który dokona ponownej oceny w przypadku zmiany zakresu. Oznacz dowody zweryfikowane, otrzymane, ale niesprawdzone, otwarte, wykluczone lub niemające zastosowania i oceń je oddzielnie od ceny.
4. Co obejmuje certyfikat ISO 13485, a czego nie?
Certyfikat ISO 13485 stanowi dowód, że system zarządzania jakością został oceniony w określonym zakresie przez jednostkę certyfikującą. Certyfikat nie stanowi zatwierdzenia urządzenia, zezwolenia na wprowadzenie do obrotu ani dowodu, że każdy produkt, fabryka, proces lub podwykonawca w sieci dostawcy jest nim objęty. Sama ISO wyjaśnia, że nie przeprowadza certyfikacji. Dla kupującego decydującym zadaniem jest sprawdzenie wystawiającej jednostki certyfikującej oraz dokładnego zakresu, miejsca i ważności wskazanych na dokumencie.
Potwierdź, że certyfikat zawiera nazwę podanej osoby prawnej i lokalizacji. Jego zakres może obejmować projektowanie, produkcję, montaż, sterylizację, dystrybucję lub tylko wybrane operacje; porównaj to z wykonaną pracą. Zapytaj, w jaki sposób kontrolowane są inne zakłady i podwykonawcy.
Dokument QMSR wydany przez FDA zaczął obowiązywać 2 lutego 2026 r. i włącza normę ISO 13485:2016 przez odniesienie do części amerykańskich ram systemu jakości. Nie powoduje to przekształcenia prywatnego certyfikatu w certyfikat FDA lub zezwolenie na urządzenie. FDA nie wydaje certyfikatów zgodności z normą ISO 13485, a podmioty podlegające regulacjom muszą nadal spełniać wymagania mające zastosowanie do ich roli i produktu. Zobacz Przegląd FDA QMSR i Wyjaśnienie ISO dotyczące certyfikacji ISO 13485.
Porównując producenta kontraktowego ISO 13485, należy skupić się na zakresie certyfikatu i placówce, w której będzie wykonywana cytowana praca, a następnie osobno zweryfikować dowody produktu i procesu.
Zapisz numer certyfikatu, podmiot, lokalizację, zakres, organ wydający, daty ważności i wyłączenia. Jeśli to możliwe, sprawdź autentyczność, a następnie poproś o dokumentację projektu pokazującą, że system ma zastosowanie do cytowanych operacji.
Zapytaj także, czy od czasu wydania certyfikatu zmienił się zakres lub lokalizacja i czy jakakolwiek istotna działalność jest kontrolowana przez zewnętrznego dostawcę. Dostawca powinien być w stanie wyjaśnić, w jaki sposób kontrola zakupów, kwalifikacja, akceptacja przychodząca i powiadomienie o zmianach odnoszą się do etapów zlecanych na zewnątrz. Jeżeli certyfikat obejmuje projekt, ale dostawca produkuje wyłącznie według rysunków klienta – lub odwrotnie – należy zwrócić uwagę na to rozróżnienie, zamiast zakładać szerszy zakres.
5. Wsparcie regulacyjne: kto jest właścicielem pliku i kto go prowadzi?
„Wsparcie regulacyjne” dotyczące urządzenia ortopedycznego nie jest dostarczane, dopóki nie zostaną określone obowiązki. Zamapuj prawnego producenta, właściciela marki lub twórcę specyfikacji, posiadacza rejestracji lub wykazu, jeśli ma to zastosowanie, autoryzowanego przedstawiciela lub importera oraz dystrybutora dla każdego rynku docelowego.
Zapytaj, kto posiada dokumentację techniczną, zapisy dotyczące ryzyka i testów, deklaracje, wzorce oznakowania i rejestracje; kto może zatwierdzać zmiany, prowadzić dokumentację i odpowiadać władzom; i jaki dostęp będzie kontynuowany po zakończeniu. Kopia kontrolowana, prawo dostępu i prawo własności to co innego.
UE MDR nakłada obowiązki na producentów, a także na importerów i dystrybutorów. Określa obowiązki producenta w zakresie dokumentacji technicznej i systemu jakości, z zakresem odpowiedzialności w zależności od roli prawnej strony i urządzenia. Przejrzyj Rozporządzenie UE w sprawie wyrobów medycznych i uzyskaj poradę dotyczącą konkretnego rynku przed zawarciem umowy.
W Stanach Zjednoczonych należy odróżnić rejestrację zakładu i wykaz urządzeń od stanu przed wprowadzeniem do obrotu; Sama rejestracja lub umieszczenie na liście nie stanowi zatwierdzenia ani zezwolenia na urządzenie. Zidentyfikuj odpowiednią ścieżkę lub zwolnienie i stronę odpowiedzialną. Umowy mogą wyznaczać zadania, ale nie mogą znosić obowiązków ustawowych.
Dla każdego rezultatu zapisz podmiot odpowiedzialny, właściciela operacyjnego, dowód i czynnik wywołujący zmianę. Zdefiniuj, co stanie się z plikami i dostępem w przypadku zakończenia relacji z dostawcą lub marką.
W przypadku projektów pod marką prywatną określ, kto zajmuje się zmianami etykiet, reklamacjami, komunikacją w sprawie zdarzeń niepożądanych, działaniami w terenie i dostępem do zapisów urządzeń. Określ wymagane kontakty i obowiązki związane z udostępnianiem informacji; dokonaj przeglądu tych alokacji z wykwalifikowanym doradcą regulacyjnym dla każdego rynku.
6. Przeniesienie projektu ortopedycznego: rysunki, oprzyrządowanie i własność walidacyjna
Na początku projektu rozróżnij wkłady będące własnością kupującego, technologię dostawcy i wspólnie stworzoną pracę. Rysunki okładki, CAD, specyfikacje, instrukcje procesu, programy kontroli, osprzęt, formy, programy obróbki, mierniki, metody i raporty z walidacji projektu.
Dotyczy oprzyrządowania, tytułu dokumentu, przechowywania, identyfikatora, konserwacji, dostępu oraz warunków wydania lub przeniesienia. Określ, czy jest ona przeznaczona czy współdzielona i w jaki sposób można kontynuować produkcję, jeśli dostawca stanie się niedostępny. Oświadczenie o własności bez warunków opieki i odzyskiwania jest niekompletne.
Uzgodnij, które operacje wymagają kwalifikacji lub walidacji, kto zatwierdza protokoły, radzi sobie z odchyleniami, płaci oraz przechowuje raporty i surowe dane. Tam, gdzie ma zastosowanie IQ/OQ/PQ, zdefiniuj dowody i kryteria akceptacji dla każdego etapu; sam akronim nie stanowi elementu dostawy.
Zbuduj pakiet transferu przed zamrożeniem projektu: aktualne rysunki, zestawienie materiałów, przebieg procesu, lista dostawców, metody testowania, szablony inspekcji, zatwierdzone parametry, zapisy opakowań, mapa identyfikowalności i dziennik otwartych zmian. Zdefiniuj prawa dostępu i licencji, chroniąc jednocześnie niepowiązane know-how dostawców.
Ustaw reguły kontroli zmian dla krytycznych specyfikacji i zdefiniuj, kiedy zmiany powodują ponowną walidację, przegląd regulacyjny, powiadomienie klienta lub nowe próbki. Zapobiega to uzależnieniu projektu od nieudokumentowanej wiedzy procesowej.
Uwzględnij w planie projektu ćwiczenie przejścia: wypisz pliki i zasoby, których potrzebowałby producent otrzymujący, zidentyfikuj dowolny format lub zależność oprogramowania i potwierdź, że można wyprodukować kontrolowaną kopię. Wykonalny pakiet transferu powinien zachować historię zmian i powiązania pomiędzy danymi wejściowymi projektu, ustawieniami procesu, metodami kontroli i partiami wykonanymi w ramach każdego zatwierdzonego poziomu bazowego.
7. Częścią projektu są zestawy narzędzi ortopedycznych i sterylizacja
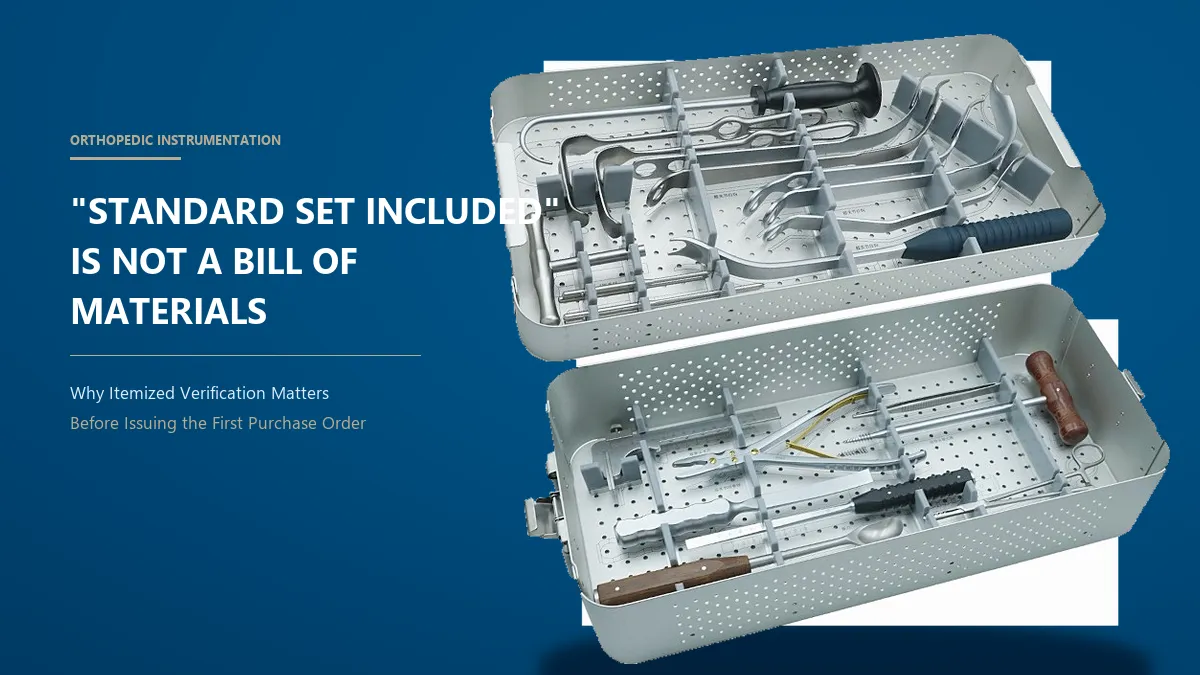
W wycenie implantu można pominąć instrumenty potrzebne do proponowanej konfiguracji. Określ numery części zestawu instrumentów ortopedycznych, zgodność rozmiaru, próby, jeśli to konieczne, układ tac, części zamienne, status wielokrotnego lub jednorazowego użytku, informacje dotyczące ponownego użycia, właściciela aktualizacji oraz to, czy zestaw jest dołączony, wyceniony osobno, dostarczany przez klienta, czy wyłączony.
| Element projektu | Co ma identyfikować wycena | Weryfikacja kupującego |
|---|---|---|
| Lista instrumentów | Numer części, wersja, zakres rozmiarów, ilość, materiał lub wykończenie, jeśli ma to zastosowanie. | Dopasuj listę do matrycy implantu i rozwiąż niewymienione na liście narzędzia. |
| Taca lub pojemnik | Konfiguracja, mapa treści, własność, wolne stanowiska, granica procesu. | Potwierdź wydajność i odpowiednie zapisy dotyczące czyszczenia, inspekcji i ponownego przetwarzania. |
| Instrumenty wielokrotnego użytku | Aktualne instrukcje dotyczące czyszczenia, kontroli, konserwacji i ponownego przetwarzania; kryteria zużycia. | Dopasuj instrukcje do ustalonych i rynkowych wymagań dotyczących etykietowania. |
| Sterylne implanty lub zestawy | Stan sterylny, opakowanie, miejsce przetwarzania, dowód zwolnienia, właściciel oznakowania. | Dopasuj zapisy i wsparcie dotyczące okresu przydatności do spożycia do dokładnej konfiguracji produktu i rynku. |
| Próbki i pierwsze zamówienie | Materiał, proces, opakowanie i zidentyfikowane odchylenia równoważne z produkcją. | Zdefiniuj powtarzające się kontrole, jeśli zmieni się miejsce, proces, materiał lub opakowanie. |
W przypadku systemów urazowych przejrzyj zestawy instrumentów dostarczane z implantami jako oddzielny zakres i zapytaj, czy uwzględniona jest dokładna konfiguracja podana w zapytaniu ofertowym. Nie należy sugerować tacy, stojaka na śruby, elementu próbnego ani stanu sterylności na podstawie nazwy rodziny implantów. Poproś o zestawienie materiałów, szczegóły opakowania i oświadczenie o zgodności powiązane z cytowanymi wersjami.
W przypadku zestawów wielokrotnego użytku należy zdefiniować zmiany w terenie, wymianę uszkodzonych lub brakujących narzędzi oraz identyfikację tacki. W przypadku zestawów sterylnych dopasuj dowody procesu do dokładnej kombinacji komponentów i opakowań. Wymień każdy stan dostawy osobno w zapytaniu ofertowym.
8. MOQ, minimum według wielkości i finansowanie pierwszego rzędu
MOQ na poziomie rodziny może ukryć oddzielne podłogi dla każdego rozmiaru, boku, materiału lub konfiguracji. Zapytaj, czy wartości minimalne dotyczą poszczególnych SKU i co nimi kieruje: zakup materiałów, konfiguracja, partia pakowania, wsad do sterylizacji, wersja etykiety lub polityka handlowa.
Zamapuj ilość wprowadzaną na rynek, wzór uzupełniania, jednostkę opakowania, ograniczenia dotyczące okresu przydatności do spożycia, jeśli ma to zastosowanie, oraz oddzielne zapasy przyrządów lub próbne dla każdego SKU. Szeroka matryca może stworzyć ekspozycję na kapitał obrotowy, nawet jeśli całkowite MOQ wydaje się małe. Potwierdź sposób podziału i oznakowania „asortymentu”.
Użyj przejrzystego modelu finansowania pierwszego rzędu, zamiast zgadywać „typowe” MOQ:
Poproś o założenia dotyczące uwzględnionych operacji, podziałów ilościowych, próbek, minimalnych wielkości według rozmiaru, kamieni milowych płatności oraz dedykowanych materiałów lub produkcji w toku, jeśli projekt zostanie wstrzymany. Konsekwentnie porównuj jednostki, walutę, ważność oferty, podstawę dostawy i podatki i potwierdzaj harmonogram dopiero po dopasowaniu specyfikacji i zatwierdzeń.
W przypadku rozpoczęcia produkcji kontraktowej urządzenia medycznego należy obliczyć każdą jednostkę SKU oddzielnie od kosztów jednorazowych.
Porównaj gotowy zakres i założenia finansowania z osobnym przewodnikiem porównanie dwóch ofert dotyczących całkowitego kosztu . W tym artykule skupiono się na gotowości projektu dotyczącego produkcji kontraktowej; przewodnik towarzyszący może obsłużyć szerszą ofertę i porównanie całkowitych kosztów.
9. Przykładowy protokół 30-dniowego projektu ortopedycznego u trzech dostawców
Użyj tych samych kontrolowanych wejść dla każdego dostawcy. Ten 30-dniowy zarys stanowi szablon planowania, a nie obietnicę, że każde urządzenie, test lub przegląd regulacyjny może zakończyć się w tym okresie. Rozpocznij po zakończeniu zapytania ofertowego; osobno planuj dłuższą walidację.
| Okno | Działanie kupującego | Dowody lub | dane wyjściowe dostawcy Brama decyzyjna |
|---|---|---|---|
| Dni 1–7 Wystaw zapytanie ofertowe |
Wyślij identyczne rysunki, matrycę, rynki, zakres instrumentu i listę kontrolną dowodów do wszystkich kandydatów. | Odpowiedź dotycząca zakresu, legalny producent i siedziba, zakres certyfikatu, mapa procesów, role regulacyjne i pytania. | Porównaj tylko wtedy, gdy granice projektu i podmioty odpowiedzialne będą jasne. |
| Dni 8–14 Odbierz próbki |
Rejestruj tożsamość próbki, wersję, partię, stan opakowania i dokumenty. | Zidentyfikowane próbki, uzgodnione zapisy dotyczące materiałów i kontroli, lista instrumentów oraz różnice między próbkami a produkcją. | Wstrzymaj próbki, których nie można powiązać z wersją, partią lub trasą. |
| Dni 15–21 Kontrole laboratoryjne |
Zmierz uzgodnione wymiary, sprawdź wykończenie i oznakowanie oraz sprawdź dopasowanie przyrządu do kryteriów. | Metody badań, identyfikowalność, dowody dotyczące procesu i opakowania oraz reakcje na ustalenia. | Zapisz wynik pozytywny, negatywny, odchylenie lub brak oceny dla każdej cechy. |
| Dni 22–30 Rozwiązanie |
Porównaj luki, skonsoliduj pytania i zdefiniuj warunki zatwierdzenia lub inną przykładową pętlę. | Poprawione dokumenty, właściciele akcji, poprawiony zakres i plan pracy otwartej. | Kontynuuj, gdy krytyczne luki zostaną zamknięte lub formalnie zaakceptowane przez odpowiedzialne strony. |
Zachowaj charakter niekliniczny, chyba że produkt, ocena i jurysdykcja wyraźnie pozwalają na inne rozwiązanie. Kontrole laboratoryjne nie stanowią oceny klinicznej, walidacji projektu ani dopuszczenia do obrotu. Dokonaj ponownej oceny, czy materiał, miejsce, proces, instrument lub opakowanie uległy zmianie. Oceń wszystkich kandydatów w oparciu o te same bloki dowodowe i zachowaj zatwierdzony poziom bazowy i zapisy.
Zapisz kryteria akceptacji przed przybyciem próbek, w tym sposób postępowania z niepewnością pomiaru, wynikami granicznymi, brakującymi dokumentami i odchyleniami. Przechowuj dziennik próbek, w stosownych przypadkach zdjęcia, zapisy pomiarów i odpowiedzi dostawcy pod kontrolą rewizji. Jeżeli jeden z kandydatów potrzebuje drugiej próbki, należy dać pozostałym kandydatom uczciwą możliwość uzupełnienia braków w równoważnych dowodach, zamiast zmieniać kryteria w trakcie porównania.
10. Siedem sygnałów ostrzegawczych i dwanaście pytań do zapytania ofertowego
Siedem czerwonych flag, które należy rozwiązać przed zatwierdzeniem
- Adres produkcyjny jest ukryty lub jest sprzeczny z zapisami prawnymi, dotyczącymi jakości lub produktu.
- Certyfikat ISO 13485 wygasł, jest nieuwierzytelniony lub jest niedopasowany do podmiotu, ośrodka lub zakresu.
- „Wsparcie” regulacyjne nie ma określonego producenta, posiadacza dokumentacji, rynku, elementu dostawy ani właściciela konserwacji.
- Identyfikowalność kończy się w momencie wysyłki i nie może powiązać partii z wejściami, procesami i inspekcją.
- Próbek nie można powiązać z równoważną trasą produkcyjną, gdyż w przeciwnym razie różnice zostaną pominięte.
- Odmówiono przeglądu witryny skupiającej się na produkcie i nie przedstawiono żadnych potwierdzających danych.
- Wymagana jest pełna przedpłata bez uzasadnienia, kamieni milowych lub ochrony oprzyrządowania, produkcji w toku i dokumentacji.
Czerwona flaga to zachęta do wszczęcia dochodzenia, a nie automatyczny werdykt. Zapisz dowody i rozwiązanie; pozostaw widoczne istotne luki, zamiast zamykać je ogólnym stwierdzeniem „zgodnym”.
Oddziel luki w przepisach i identyfikowalności od preferencji komercyjnych. Przypisz właściciela i termin do każdego punktu otwartego; milczenie nie jest akceptacją.
Dwanaście pytań do przesłania wraz z zapytaniem ofertowym
- Który podmiot prawny produkuje urządzenie i gdzie przeprowadzana jest każda z wymienionych operacji?
- Które operacje są zlecane podwykonawcom oraz jakie zapisy dotyczące kwalifikacji i partii są dostępne?
- Który certyfikat obejmuje lokalizację i zakres oraz w jaki sposób można zweryfikować jego status?
- Kto jest legalnym producentem na każdym rynku docelowym i czyja nazwa widnieje na płytach i etykietach?
- Kto przechowuje i aktualizuje dokumentację prawną i techniczną oraz jaki dostęp pozostaje po rozwiązaniu umowy?
- Jakie wersje rysunków, materiały, konfiguracje i kryteria akceptacji są cytowane?
- W jaki sposób partie materiałów i procesów są powiązane z inspekcją, wydaniem i wysyłką?
- Jakie badania są uwzględnione, z jaką metodą, sprzętem, kryteriami i raportem?
- Jakie instrumenty, tace, próby, opakowania i elementy do sterylizacji są uwzględnione?
- Które procesy wymagają walidacji i kto jest właścicielem protokołów, danych, odchyleń i raportów?
- Kto jest właścicielem plików narzędzi i projektów oraz w jaki sposób są one przesyłane lub udostępniane?
- Jakie są minimalne wartości dla poszczególnych SKU, wykluczenia i kamienie milowe płatności?
11. Często zadawane pytania
Jak uczciwie porównać producentów kontraktowych produktów ortopedycznych?
Daj każdemu kandydatowi te same kontrolowane rysunki, matrycę konfiguracji, rynki docelowe, zakres instrumentów i prośbę o dowody. Porównaj osobno nazwane podmioty, zakres lokalizacji i certyfikatu, obowiązki regulacyjne, identyfikowalność, walidację, opakowanie i włączenia handlowe. Zapisz otwarte luki przed oceną ceny i upewnij się, że jeden wewnętrzny recenzent stosuje te same kryteria dla każdej odpowiedzi.
Czy ISO 13485 wystarczy, aby rozpocząć projekt produkcji kontraktowej?
Nie. Jest to dowód systemu jakości dla określonego zakresu, miejsca i okresu certyfikacji. Potwierdź, że zakres obejmuje prace, a następnie oddzielnie zweryfikuj status prawny konkretnego produktu, wymagania techniczne, kontrole procesu, dowody walidacji, identyfikowalność i umowę projektową. Nie jest to zezwolenie na urządzenie ani zezwolenie na wprowadzenie do obrotu.
Kto jest właścicielem projektu i oprzyrządowania po zakończeniu projektu?
Umowa powinna odpowiedzieć na to wprost. Oddzielne dane wejściowe należące do kupującego, technologia dostawcy i praca utworzona w ramach projektu. Zdefiniuj tytuł, prawa do użytkowania, opiekę, konserwację, dostęp do kontrolowanych zapisów oraz proces zwalniania lub przekazywania narzędzi i plików po rozwiązaniu umowy. Podaj na piśmie wszelkie ograniczenia dostępu lub licencji.
Co powinna zawierać wycena produkcji kontraktowej oprócz ceny jednostkowej?
Powinien definiować rewizję produktu i zakres SKU, obejmować operacje, testy, instrumenty, obowiązki związane z pakowaniem i sterylizacją, oprzyrządowanie, walidację, produkty wymagane przepisami, założenia dotyczące MOQ, wyłączenia, kamienie milowe płatności, podstawę dostawy i ważność oferty. Niewycenione założenia należy wyszczególnić jako pozycje otwarte, z właścicielem i punktem decyzyjnym.
Ilu dostawców powinienem pobrać próbkę przed pierwszym zamówieniem?
Nie ma numeru uniwersalnego. Pobranie próbki od więcej niż jednego kwalifikującego się kandydata może ujawnić różnice w zakresie i dowodach, ale każda próbka musi spełniać te same kryteria specyfikacji i przeglądu. Wybierz liczbę, którą Twój zespół może dokładnie ocenić i udokumentować, biorąc pod uwagę ryzyko projektu i dostępne możliwości przeglądu.
Czy firma handlowa może obsłużyć projekt produkcji kontraktowej?
Może koordynować projekt, ale kupujący powinien określić prawnego producenta, zakłady produkcyjne, podwykonawców, obowiązki związane z jakością, właściciela dokumentacji regulacyjnej oraz stronę odpowiedzialną za kontrolę wersji i zmian. Zapisy umów i produktów powinny być zgodne z tymi rolami, a kupujący powinien wiedzieć, kto może zatwierdzić zmianę.
12. Następny krok: przekształć porównanie w zarys projektu
Zdefiniuj rodzinę produktów, macierz konfiguracji, rynek docelowy, dane wejściowe do projektu, zakres instrumentów i przejrzyj zapisy przed zapytaniem ofertowym. Oddziel wymagane dowody od elementów uzgodnionych w trakcie opracowywania. Jeśli oceniasz model usług, przejrzyj go jaki jest zakres naszych projektów OEM/ODM , a następnie wyślij tę samą prośbę o dowody do każdego kandydata.
Wymień wewnętrznych recenzentów zajmujących się inżynierią, jakością, przepisami i kwestiami komercyjnymi. Prowadź rejestr decyzji dotyczących zmian w próbkach, procesach lub założeniach rynkowych.
Przechowuj zakres, właścicieli, luki w dowodach i warunki przeniesienia w jednym rekordzie decyzji.
Omów projekt produkcji kontraktowej
Podziel się rodziną urządzeń, rynkiem docelowym, zakresem konfiguracji, instrumentami i kluczowymi pytaniami. Zespół może dokonać przeglądu zakresu i wstępnych potrzeb w zakresie dowodów; potwierdzić wymagania prawne dla konkretnego urządzenia i rynku.
Źródła i notatki dotyczące aktualizacji
Kontekst regulacyjny sprawdzono w oparciu o aktualny przegląd QMSR sporządzony przez FDA, wyjaśnienia dotyczące certyfikacji ISO 13485 oraz rozporządzenie (UE) 2017/745 w sprawie EUR-Lex. Źródła te obsługują jedynie ogólne opisy; nie określają ścieżki ani obowiązków dla konkretnego urządzenia. Kupujący powinni zweryfikować aktualne zasady, zakres certyfikatu, zapisy urządzeń i przydział umowny dla każdego rynku docelowego.
Ostatnia aktualizacja: 16 listopada 2026 r. Niniejszy przewodnik dotyczący zamówień ma charakter informacyjny i nie zastępuje przeglądu prawnego, regulacyjnego, jakościowego, inżynieryjnego ani klinicznego dotyczącego konkretnego projektu urządzenia.

