


VERGLEICH VON AUFTRAGSFERTIGUNGSPROJEKTEN · ORTHOPÄDISCHE GERÄTE · LETZTE ÜBERPRÜFUNG: 16. NOVEMBER 2026
Schnelle Antwort
Vergleichen Sie bei der Auftragsfertigung von Medizinprodukten orthopädische Projekte anhand von Belegen und nicht allein anhand der Unternehmensgröße oder des angegebenen Stückpreises. Stellen Sie sicher, dass die juristische Person und die Produktionsadresse in allen Datensätzen übereinstimmen. Der Geltungsbereich von ISO 13485 deckt den relevanten Standort und Betrieb ab. In den Regulierungsakten sind Eigentümer und Wartungspflichten benannt. Material- und Produktionschargen sind rückverfolgbar; ausgelagerte Prozesse werden offengelegt; und Instrumente, Verpackung, Sterilisationsarbeiten, Validierung und kommerzielle Annahmen sind enthalten oder eindeutig ausgeschlossen. Verwenden Sie für jeden Kandidaten eine kontrollierte Spezifikation und dieselbe Beweisanforderung und erfassen Sie dann Lücken, bevor Sie Muster oder eine erste Bestellung genehmigen.
1. Warum beschreiben zwei Auftragsfertigungsangebote unterschiedliche Projekte?
Ein Angebot ist nur dann vergleichbar, wenn beide Parteien das gleiche definierte Projekt bepreisen. Ein Lieferant kann ein fertiges, gekennzeichnetes Gerät, passende Instrumente, validierte Verpackung und Marktdokumente liefern; Ein anderer kann nur den Preis für das maschinell bearbeitete Implantat festlegen und die Endbearbeitung, Inspektion, Sterilisation, Validierung, Kennzeichnung und behördliche Arbeiten außerhalb des Geltungsbereichs lassen. Eine niedrigere Einheitspreiszeile kann daher ein anderes Projekt beschreiben.
Bei orthopädischen Geräten kann der Umfang Designtransfer, Materialkontrolle, Produktion, Inspektion, Instrumente, Verpackung, Sterilisationskoordination und Freigabeaufzeichnungen umfassen. Die Anwendbarkeit hängt vom Produkt, dem Markt und der rechtlichen Rolle ab. „OEM-Angebot“ ist kein Standardpaket.
Bei einem OEM-Projekt für medizinische Geräte oder einem ODM-Projekt für medizinische Geräte bestimmen die Etiketten allein nicht die Designkompetenz; Definieren Sie, wer Design-Inputs, -Outputs und -Änderungen kontrolliert. Bewerten Sie einen Hersteller orthopädischer Implantate anhand der tatsächlich durchgeführten Operationen und Aufzeichnungen.
Verwenden Sie für einen orthopädischen Fallmix die nicht identifizierte Bedarfs- und Lagerbestandshistorie, um die Konfigurationsmatrix zu erstellen. Lassen Sie nicht zu, dass ein allgemeiner Katalog den tatsächlichen Produktumfang des Käufers ersetzt.
Senden Sie ein kontrolliertes RFQ-Paket mit beabsichtigter Verwendung, Zielmärkten, aktuellen Zeichnungsrevisionen, Größenmatrix, Instrumenten, Verpackungs- und Sterilzustandserwartungen, behördlichen Annahmen und den angeforderten Nachweisen. Fordern Sie jeden Lieferanten auf, jede Position als „eingeschlossen“, „ausgeschlossen“, „vom Kunden geliefert“, „untervergeben“ oder „ausstehend“ zu kennzeichnen. Dieser Leitfaden vergleicht Projektfähigkeit und Evidenz; Es handelt sich nicht um ein Markenranking, keine klinische Empfehlung oder eine allgemeine Checkliste für Implantatlieferanten.
Beziehen Sie den vorgeschlagenen legalen Hersteller und Produktionsstandort in den Vergleichsdatensatz ein, auch wenn diese Angaben noch nicht endgültig sind. Definieren Sie außerdem das Mustertor, wer eine Abweichung genehmigen kann und welche Nachweise vor einer Bestellung erforderlich sind. Diese Details sorgen dafür, dass sich die Diskussion auf die Projektbereitschaft konzentriert, anstatt zuzulassen, dass sich unterschiedliche Annahmen in ansonsten ausgefeilten Zitaten verbergen.
In diesem Leitfaden werden die Projektkontrollen für die Auftragsfertigung von Medizinprodukten behandelt.
2. Fabrik oder Handelsunternehmen? Fünf Schecks, die nicht gefälscht werden können
Kein Dokument oder Video ist betrugssicher. Überprüfen Sie unabhängige Aufzeichnungen, damit eine Verkaufsbeschreibung den Projektnachweis nicht ersetzen kann. Ein Handelsunternehmen kann ein legitimes Projekt koordinieren. Identifizieren Sie den legalen Hersteller, die Produktionsstandorte und die Eigentümer von Qualitäts- und Regulierungsunterlagen.
- Entität und Adresse abgleichen. Vergleichen Sie Gewerbeanmeldung, Produktionsstandort, Zertifikat, Produktunterlagen, Angebot und Musteretiketten. Wenn Verkäufer und Hersteller unterschiedlicher Meinung sind, erfragen Sie deren Beziehung und Verantwortlichkeiten schriftlich.
- Überprüfen Sie die Identität des Herstellers. Fragen Sie nach, welches Unternehmen in der entsprechenden Registrierung, Freigabe, Erklärung und Kennzeichnung als Hersteller aufgeführt ist. Gleichen Sie unterschiedliche Namen datensatzübergreifend ab, anstatt davon auszugehen, dass es sich um Routine handelt.
- Überprüfen Sie die Prozessausrüstung und die Messung. Fordern Sie relevante Geräte-IDs, Kalibrierungs- und Wartungsstatus sowie kontrollierte Inspektionsbeispiele an. Eine universelle Prüfmaschine oder ein optisches System sind nur dann von Bedeutung, wenn die Projektmethoden dies erfordern. Das Vorhandensein von Geräten allein validiert ein Ergebnis nicht.
- Spezielle Prozesse abbilden. Stellen Sie fest, ob Eloxierung, Passivierung, Wärmebehandlung, Reinigung, Beschichtung oder Sterilisation intern oder an Subunternehmer vergeben werden. Fordern Sie Kontrollen, Akzeptanzkriterien, Qualifikationsnachweise und Chargenaufzeichnungen für jeden anwendbaren Prozess an.
- Beobachten Sie die Arbeiten vor Ort. Fordern Sie einen gezielten Besuch oder einen zeitgestempelten Live-Rundgang durch Materialeingang, Produktion, Inspektion, Gerätemontage, Verpackung und Aufzeichnungen an. Gleichen Sie die angezeigten Dokumente mit den kontrollierten Dokumenten ab. Ein Video allein ist kein Audit.
Protokollieren Sie für jedes Dokument den Herausgeber, die Revision, den Standort und den Produktumfang sowie ungelöste Fragen. Wenn ein Vermittler beteiligt ist, erfassen Sie, wer Änderungen genehmigt, Produkte freigibt, Nichtkonformitäten untersucht und Feldprobleme kommuniziert. Der Hauptunterschied besteht darin, ob Projektverantwortungen sichtbar und überprüfbar sind.
Bitten Sie das Team während einer Live-Überprüfung, bei jedem Vorgang eine Probe oder einen Reiseidentifikator zu entnehmen und zu zeigen, wo diese aufgezeichnet wird. Vergleichen Sie diese Spur mit den später für die Ausschreibung bereitgestellten Chargendokumenten. Das Ziel besteht nicht darin, weitere Bildschirme oder Zertifikate zu sammeln; Es soll geprüft werden, ob eine definierte Gerätekonfiguration durch das eigentliche Steuerungssystem verfolgt werden kann.
Für einen praktischen Besuch oder eine Fernbesprechung verwenden Sie eine fokussierte Was bei einer Werksbesichtigung oder einem Video-Audit gezeigt werden sollte, ist eine Tagesordnung und fordert Nachweise im Zusammenhang mit dem vorgeschlagenen Produkt und nicht einer allgemeinen Unternehmenspräsentation.
3. Welche sechs Nachweisblöcke sollte jedes Angebot für orthopädische Auftragsfertigung enthalten?
Fordern Sie von jedem Kandidaten die gleichen sechs Beweisblöcke an. Eine unklare Antwort ist eine Lücke und kein Beweis für Fehlverhalten; Bitten Sie um eine Akte oder einen Eigentümer, um jeden Anspruch überprüfbar zu machen.
| Beweisblock | Was anzufordern ist | Ungelöste Antwort zur Untersuchung | Wie man es überprüft |
|---|---|---|---|
| Technische Akte | Kontrollierte Zeichnungen, Materialien, kritische Merkmale, Prüfplan und Konfigurationsliste. | 'Wir können anhand der Probe arbeiten.' | Passen Sie Angebot und Muster an die überarbeitete Zeichnung an. Definieren Sie die Änderungsgenehmigung. |
| Regulierungsdatei | Zielmarkt, rechtmäßiger Hersteller, anwendbare Aufzeichnungen, Kennzeichnung und IFU-Eigentümer, Dateipflege. | „Wir unterstützen Regulierung“ ohne benannte Pflicht. | Ordnen Sie jede Lieferung einem Unternehmen und einer Vertragspflicht zu. Überprüfen Sie nach Möglichkeit öffentliche Aufzeichnungen. |
| Qualitätsaufzeichnungen | Material- und Chargenaufzeichnungen, Prozessrückverfolgbarkeit, Inspektion, Kalibrierung, Nichtkonformität und Änderungskontrolle. | Unter „Rückverfolgbarkeit“ versteht man lediglich ein Versandetikett. | Verfolgen Sie eine Charge von der Eingabe über die Inspektion, Freigabe bis zum Versand. |
| Instrumentenset | Instrumentenliste, Tray-Layout, kompatible Größen, Testartikel, Ersatzteile und Set-Besitz. | „Standard-Set inklusive“ ohne Stückliste. | Gleichen Sie die Liste mit der Implantatmatrix ab und identifizieren Sie Artikel mit separaten Preisen. |
| Verpackung und Sterilisation | Lieferstatus, Verpackung, Prozess, verantwortlicher Standort, Validierungs- und Freigabeaufzeichnungen. | „Steril-ready“ ohne Nachweis. | Ordnen Sie Datensätze dem Gerät, der Verpackungskonfiguration, dem Prozess und dem Zielmarkt zu. |
| Handelsbedingungen | Einschlüsse, Ausschlüsse, Werkzeuge, Muster, Tests, Instrumente, Fracht, Zahlung und Mindestbeträge pro SKU. | Ein Einheitspreis mit offenen Annahmen. | Verwenden Sie eine Bereichsmatrix. Vergleichen Sie die Summen nur auf derselben Grundlage. |
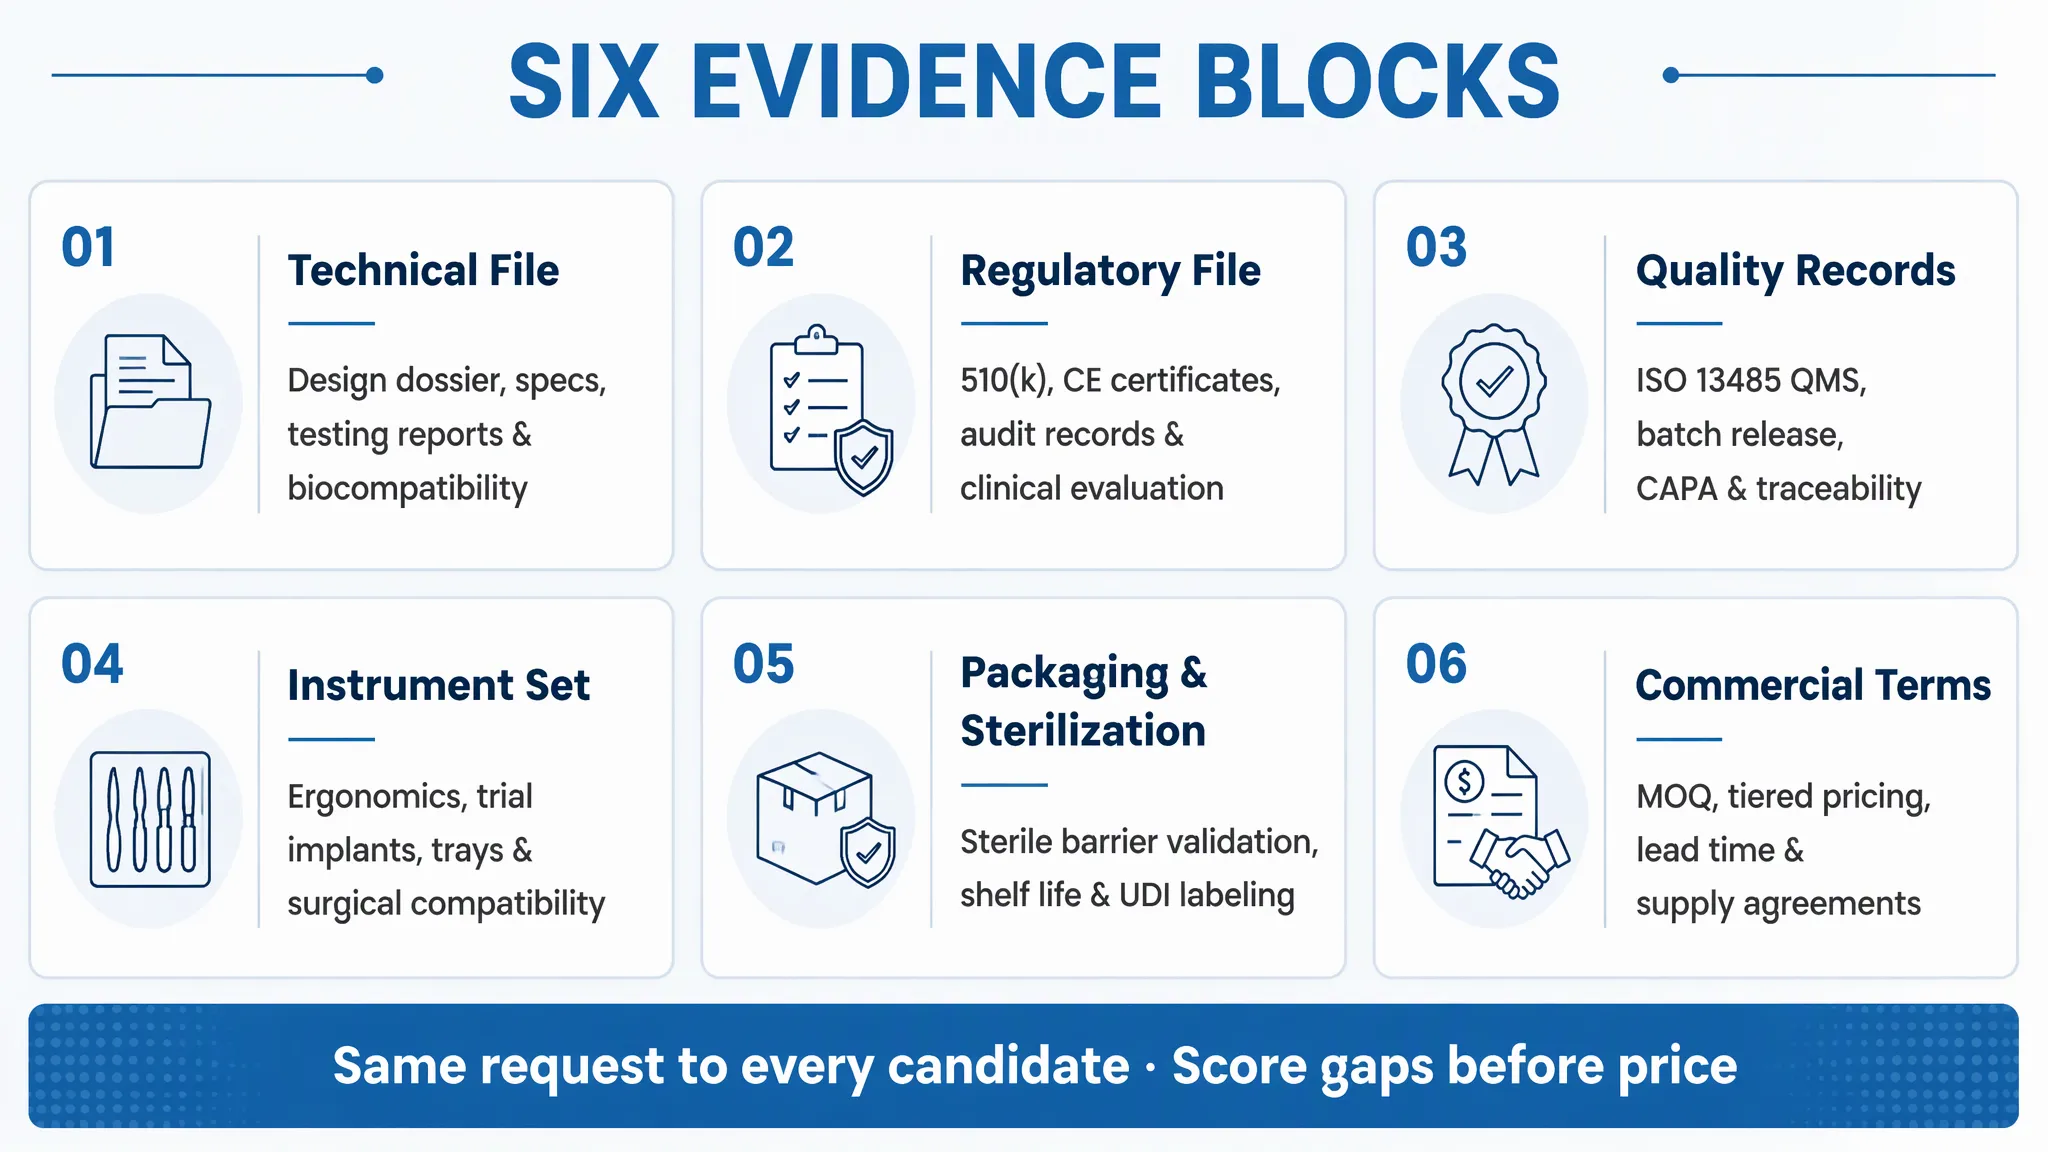
Für jede Zeile ist eine Antwort erforderlich. „Nicht anwendbar“ sollte einen Grund und den Eigentümer enthalten, der es bei Änderungen des Geltungsbereichs neu bewertet. Markieren Sie Beweise als bestätigt, erhalten, aber ungeprüft, offen, ausgeschlossen oder nicht anwendbar und bewerten Sie sie getrennt vom Preis.
4. Was deckt ein ISO 13485-Zertifikat ab – und was nicht?
Ein ISO 13485-Zertifikat ist ein Beweis dafür, dass ein Qualitätsmanagementsystem von einer Zertifizierungsstelle anhand eines festgelegten Umfangs bewertet wurde. Das Zertifikat ist keine Gerätezulassung, Marktzulassung oder ein Beweis dafür, dass jedes Produkt, jede Fabrik, jeder Prozess oder jeder Subunternehmer im Netzwerk eines Lieferanten abgedeckt ist. Die ISO selbst erklärt, dass sie keine Zertifizierung durchführt. Für Käufer ist es entscheidend, die ausstellende Zertifizierungsstelle zu prüfen und den genauen Umfang, Ort und die Gültigkeit des Dokuments zu überprüfen.
Bestätigen Sie, dass das Zertifikat die angegebene juristische Person und den angegebenen Standort nennt. Ihr Anwendungsbereich kann Design, Herstellung, Montage, Sterilisation, Vertrieb oder nur ausgewählte Vorgänge umfassen; Vergleichen Sie es mit der platzierten Arbeit. Fragen Sie, wie andere Standorte und Subunternehmer kontrolliert werden.
Das QMSR der FDA trat am 2. Februar 2026 in Kraft und integriert ISO 13485:2016 durch Verweis in Teile des US-Qualitätssystemrahmens. Dadurch wird aus einem privaten Zertifikat keine FDA-Zertifizierung oder Gerätefreigabe. Die FDA stellt keine Konformitätszertifikate gemäß ISO 13485 aus, und regulierte Parteien müssen dennoch die für ihre Rolle und ihr Produkt geltenden Anforderungen erfüllen. Siehe die FDA-QMSR-Übersicht und ISO-Erklärung zur ISO 13485-Zertifizierung.
Konzentrieren Sie sich beim Vergleich eines ISO 13485-Vertragsherstellers auf den Zertifikatsumfang und den Standort, an dem die angebotenen Arbeiten ausgeführt werden, und überprüfen Sie dann Produkt- und Prozessnachweise getrennt.
Notieren Sie die Zertifikatsnummer, die Entität, den Standort, den Geltungsbereich, die ausstellende Stelle, die Gültigkeitsdaten und die Ausschlüsse. Überprüfen Sie nach Möglichkeit die Authentizität und fordern Sie dann Projektunterlagen an, aus denen hervorgeht, dass das System auf die angegebenen Vorgänge angewendet wird.
Fragen Sie auch, ob sich der Geltungsbereich oder Standort seit der Ausstellung des Zertifikats geändert hat und ob relevante Aktivitäten durch einen externen Anbieter gesteuert werden. Ein Lieferant sollte in der Lage sein zu erklären, wie Einkaufskontrollen, Qualifizierung, Eingangsabnahme und Änderungsbenachrichtigung auf ausgelagerte Schritte angewendet werden. Wenn das Zertifikat das Design abdeckt, der Lieferant aber nur nach Kundenzeichnungen fertigt – oder umgekehrt – beachten Sie diese Unterscheidung, anstatt von einer breiteren Abdeckung auszugehen.
5. Regulatorische Unterstützung: Wem gehört die Datei und wer verwaltet sie?
„Regulatorische Unterstützung“ für ein orthopädisches Gerät ist erst dann lieferbar, wenn die Verantwortlichkeiten benannt sind. Ordnen Sie für jeden Zielmarkt den gesetzlichen Hersteller, Markeninhaber oder Spezifikationsentwickler, Registrierungs- oder Listungsinhaber (sofern zutreffend), autorisierten Vertreter oder Importeur und Händler zu.
Fragen Sie, wer über technische Dokumentation, Risiko- und Prüfaufzeichnungen, Erklärungen, Kennzeichnungsunterlagen und Registrierungen verfügt. Wer kann Änderungen genehmigen, Aufzeichnungen führen und gegenüber Behörden reagieren? und welcher Zugriff nach der Kündigung weiterhin besteht. Eine kontrollierte Kopie, Zugriffsrecht und Eigentumsrecht sind unterschiedlich.
Die EU-MDR weist Herstellern, aber auch Importeuren und Händlern Pflichten zu. Es legt Herstellerpflichten für die technische Dokumentation und das Qualitätssystem fest, wobei die Verantwortlichkeiten von der rechtlichen Rolle der Partei und dem Gerät abhängen. Überprüfen Sie die Informieren Sie sich über die EU-Medizinprodukteverordnung und lassen Sie sich vor Vertragsabschluss marktspezifisch beraten.
In den Vereinigten Staaten ist zwischen der Betriebsregistrierung und der Geräteauflistung vom Status vor der Markteinführung zu unterscheiden. Die Registrierung oder Auflistung allein stellt noch keine Gerätegenehmigung oder -freigabe dar. Identifizieren Sie den anwendbaren Weg oder die entsprechende Ausnahme sowie die verantwortliche Partei. Verträge können Aufgaben zuweisen, gesetzliche Pflichten jedoch nicht aufheben.
Erfassen Sie für jede Lieferung die verantwortliche Stelle, den operativen Eigentümer, Beweise und den Änderungsauslöser. Definieren Sie, was mit Dateien und Zugriff geschieht, wenn die Lieferanten- oder Markenbeziehung endet.
Legen Sie für Private-Label-Projekte fest, wer sich um Etikettenänderungen, Beschwerden, die Kommunikation über unerwünschte Ereignisse, Feldmaßnahmen und den Zugriff auf Gerätedatensätze kümmert. Geben Sie die erforderlichen Kontakte und Informationsaustauschpflichten an. Überprüfen Sie diese Zuteilungen mit einem qualifizierten Regulierungsberater für jeden Markt.
6. Orthopädische Projektübertragung: Zeichnungen, Werkzeuge und Validierungseigentum
Unterscheiden Sie zu Beginn des Projekts zwischen käufereigenem Input, Hintergrundtechnologie des Lieferanten und gemeinsam erstellter Arbeit. Behandeln Sie Zeichnungen, CAD, Spezifikationen, Prozessanweisungen, Prüfprogramme, Vorrichtungen, Formen, Bearbeitungsprogramme, Lehren, Methoden und Projektvalidierungsberichte.
Für Werkzeuge, Dokumenttitel, Lagerung, ID, Wartung, Zugriff und Freigabe- oder Übertragungsbedingungen. Geben Sie an, ob es dediziert oder gemeinsam genutzt wird und wie die Produktion fortgesetzt werden kann, wenn ein Lieferant ausfällt. Eine Eigentumserklärung ohne Verwahrungs- und Abrufbedingungen ist unvollständig.
Vereinbaren Sie, welche Vorgänge eine Qualifizierung oder Validierung erfordern, wer Protokolle genehmigt, Abweichungen behandelt, bezahlt und Berichte und Rohdaten aufbewahrt. Wenn IQ/OQ/PQ gilt, definieren Sie Nachweise und Akzeptanzkriterien für jede Stufe. Das Akronym allein ist kein Ergebnis.
Erstellen Sie vor dem Einfrieren des Designs ein Transferpaket: aktuelle Zeichnungen, Stücklisten, Prozessablauf, Lieferantenliste, Testmethoden, Inspektionsvorlagen, validierte Parameter, Verpackungsaufzeichnungen, Rückverfolgbarkeitskarte und Protokoll offener Änderungen. Definieren Sie Zugriffs- und Lizenzrechte und schützen Sie gleichzeitig das Know-how unabhängiger Lieferanten.
Legen Sie Änderungskontrollregeln für kritische Spezifikationen fest und legen Sie fest, wann Änderungen eine erneute Validierung, behördliche Überprüfung, Kundenbenachrichtigung oder neue Muster auslösen. Dadurch wird verhindert, dass das Projekt auf undokumentiertes Prozesswissen angewiesen ist.
Fügen Sie eine Übergangsübung in den Projektplan ein: Listen Sie die Dateien und Assets auf, die ein empfangender Hersteller benötigen würde, identifizieren Sie etwaige Format- oder Softwareabhängigkeiten und bestätigen Sie, dass eine kontrollierte Kopie erstellt werden kann. Ein funktionsfähiges Übertragungspaket sollte den Revisionsverlauf und die Verknüpfungen zwischen Entwurfseingaben, Prozesseinstellungen, Inspektionsmethoden und den unter jeder genehmigten Baseline hergestellten Losen bewahren.
7. Orthopädische Instrumentensets und Sterilisation sind Teil des Projekts
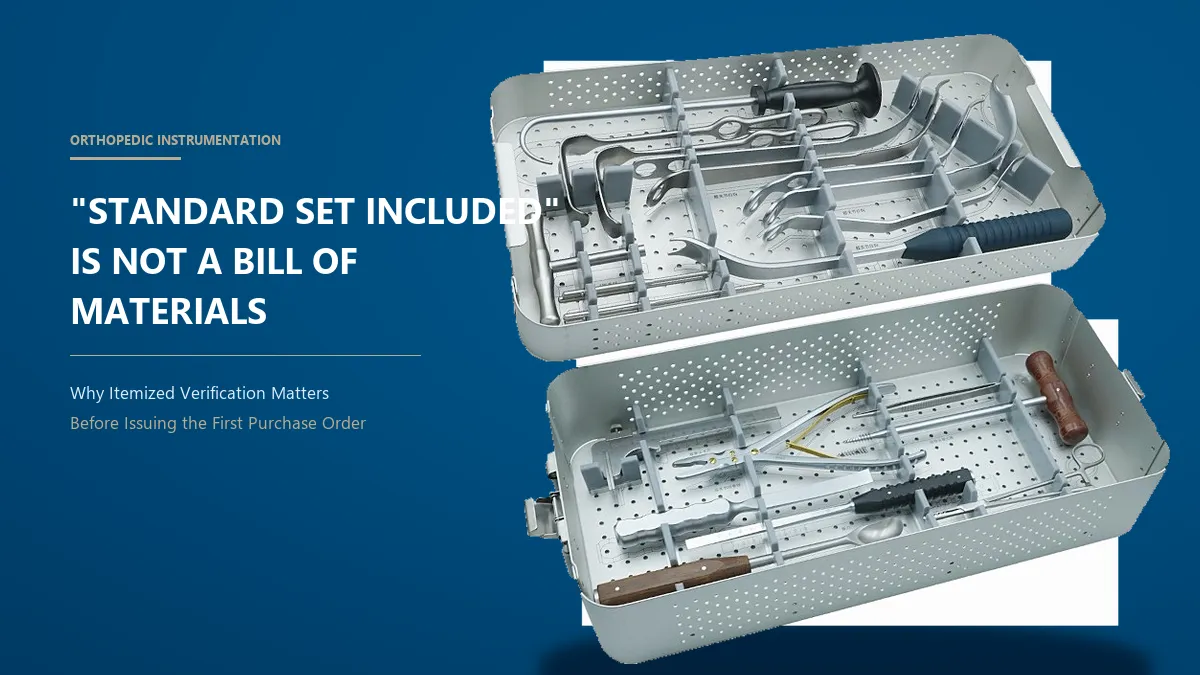
In einem Implantatangebot können die für die vorgeschlagene Konfiguration erforderlichen Instrumente weggelassen werden. Definieren Sie die Teilenummern des orthopädischen Instrumentensets, die Größenkompatibilität, ggf. Versuche, das Tray-Layout, die Ersatzteile, den Wiederverwendbarkeits- oder Einmalgebrauchsstatus, Informationen zur Wiederaufbereitung, den Update-Eigentümer und ob das Set enthalten, separat bepreist, vom Kunden bereitgestellt oder ausgeschlossen ist.
| Projektelement | Was das Angebot identifizieren soll | Käuferbestätigung |
|---|---|---|
| Instrumentenliste | Teilenummer, Revision, Größenbereich, Menge, Material oder Ausführung, sofern relevant. | Ordnen Sie die Liste der Implantatmatrix zu und beheben Sie nicht aufgeführte Werkzeuge. |
| Tablett oder Behälter | Konfiguration, Inhaltszuordnung, Eigentum, Ersatzpositionen, Prozessgrenze. | Bestätigen Sie die Kapazität und die entsprechenden Reinigungs-, Inspektions- und Wiederaufbereitungsaufzeichnungen. |
| Wiederverwendbare Instrumente | Aktuelle Reinigungs-, Inspektions-, Wartungs- und Aufbereitungsanweisungen; Verschleißkriterien. | Passen Sie die Anweisungen an die Anforderungen des Sets und der Marktkennzeichnung an. |
| Sterile Implantate oder Kits | Steriler Zustand, Verpackung, Verarbeitungsort, Freigabenachweis, Kennzeichnungseigentümer. | Passen Sie Aufzeichnungen und Haltbarkeitsunterstützung genau an die Produktkonfiguration und den Markt an. |
| Muster und erste Bestellung | Produktionsgleiches Material, Prozess, Verpackung und festgestellte Abweichungen. | Definieren Sie Wiederholungsprüfungen, wenn sich Standort, Prozess, Material oder Verpackung ändern. |
Für Traumasysteme siehe Rezension Informieren Sie sich über die Instrumentensets, die mit den Implantaten als separater Lieferumfang geliefert werden, und fragen Sie, ob die genaue Konfiguration in Ihrer Angebotsanfrage abgedeckt ist. Von einem Implantat-Familiennamen dürfen Sie nicht auf ein Tablett, ein Schraubengestell, eine Testkomponente oder einen sterilen Zustand schließen. Fordern Sie die festgelegte Stückliste, die Verpackungsdetails und die Kompatibilitätserklärung zu den angebotenen Revisionen an.
Definieren Sie für wiederverwendbare Sets Feldänderungen, den Ersatz beschädigter oder fehlender Instrumente und die Tray-Identifizierung. Ordnen Sie bei sterilen Kits die Prozessnachweise der genauen Komponenten- und Verpackungskombination zu. Listen Sie jeden Lieferstatus separat in der Angebotsanfrage auf.
8. Mindestbestellmenge, Mindestbestellmenge pro Größe und erstklassige Finanzierung
Ein MOQ auf Familienebene kann separate Etagen für jede Größe, Seite, jedes Material oder jede Konfiguration verbergen. Fragen Sie nach, ob es Mindestmengen pro SKU gibt und was diese antreibt: Materialeinkauf, Einrichtung, Verpackungscharge, Sterilisationsladung, Etikettenversion oder Geschäftspolitik.
Ordnen Sie die Startmenge, das Nachschubmuster, die Verpackungseinheit, ggf. Haltbarkeitsbeschränkungen und separate Geräte- oder Probebestände für jede SKU zu. Eine breite Matrix kann zu einer Belastung des Betriebskapitals führen, selbst wenn die Gesamtbestellmenge klein erscheint. Bestätigen Sie, wie ein „Sortiment“ aufgeteilt und beschriftet ist.
Verwenden Sie ein transparentes Finanzierungsmodell erster Ordnung, anstatt ein „typisches“ MOQ zu erraten:
Fordern Sie Annahmen für eingeschlossene Vorgänge, Mengenunterbrechungen, Muster, Mindestmengen pro Größe, Zahlungsmeilensteine und dediziertes Material oder unfertige Arbeiten an, wenn ein Projekt pausiert. Vergleichen Sie Einheiten, Währung, Angebotsgültigkeit, Lieferbasis und Steuern konsistent und bestätigen Sie einen Zeitplan erst, nachdem Spezifikationen und Genehmigungspunkte aufeinander abgestimmt sind.
Berechnen Sie für den Start einer Auftragsfertigung für medizinische Geräte jede SKU getrennt von den einmaligen Kosten.
Vergleichen Sie den abgeschlossenen Umfang und die Finanzierungsannahmen mit einem separaten Leitfaden Vergleich zweier Angebote zu den Gesamtkosten . Dieser Artikel konzentriert sich weiterhin auf die Projektbereitschaft für die Auftragsfertigung. Der begleitende Leitfaden ermöglicht umfassendere Angebots- und Gesamtkostenvergleiche.
9. Ein 30-tägiges Musterprotokoll für ein orthopädisches Projekt bei drei Lieferanten
Verwenden Sie für jeden Lieferanten die gleichen kontrollierten Eingaben. Bei dieser 30-Tage-Übersicht handelt es sich um eine Planungsvorlage und nicht um ein Versprechen, dass jedes Gerät, jeder Test oder jede behördliche Überprüfung in diesem Zeitraum abgeschlossen werden kann. Beginnen Sie, nachdem die Angebotsanfrage abgeschlossen ist. längere Validierung separat planen.
| Fenster | Käuferaktion | Lieferantenbeweis oder Ausgabe | Entscheidungstor |
|---|---|---|---|
| Tage 1–7 Angebotsanfrage stellen |
Senden Sie allen Kandidaten identische Zeichnungen, Matrizen, Märkte, Instrumentenumfang und Nachweischecklisten. | Umfangsantwort, gesetzlicher Hersteller und Standort, Zertifikatsumfang, Prozesskarte, regulatorische Rollen und Fragen. | Vergleichen Sie erst, wenn die Projektgrenzen und verantwortlichen Stellen klar sind. |
| Tage 8–14 Erhalten Sie Proben |
Protokollieren Sie Probenidentität, Revision, Charge, Verpackungsstatus und Dokumente. | Identifizierte Proben, vereinbarte Material- und Inspektionsaufzeichnungen, Instrumentenliste und Unterschiede zwischen Probe und Produktion. | Halten Sie Proben an, die keiner Revision, Charge oder Route zugeordnet werden können. |
| Tage 15–21 Prüfstandskontrollen |
Messen Sie die vereinbarten Abmessungen, prüfen Sie die Verarbeitung und Beschriftung und überprüfen Sie die Passgenauigkeit des Instruments anhand der Kriterien. | Testmethoden, Rückverfolgbarkeit, Prozess- und Verpackungsnachweise sowie Reaktionen auf Ergebnisse. | Erfassen Sie für jedes Merkmal „Bestanden“, „Nicht bestanden“, „Abweichung“ oder „Nicht bewertet“. |
| Tage 22–30 Entschlossenheit |
Vergleichen Sie Lücken, konsolidieren Sie Fragen und definieren Sie Genehmigungsbedingungen oder eine andere Beispielschleife. | Korrigierte Dokumente, Aktionseigentümer, überarbeiteter Umfang und Plan für offene Arbeiten. | Fahren Sie fort, wenn kritische Lücken geschlossen oder von den Verantwortlichen offiziell akzeptiert werden. |
Halten Sie die Überprüfung nichtklinisch, es sei denn, das Produkt, die Bewertung und die Gerichtsbarkeit lassen ausdrücklich etwas anderes zu. Bei Prüfstandsprüfungen handelt es sich nicht um eine klinische Bewertung, Designvalidierung oder Marktzulassung. Überprüfen Sie die Prüfungen erneut, wenn sich Material, Standort, Prozess, Instrument oder Verpackung ändern. Bewerten Sie alle Kandidaten anhand derselben Beweisblöcke und bewahren Sie die genehmigte Ausgangslage und die Aufzeichnungen auf.
Schreiben Sie die Akzeptanzkriterien auf, bevor die Proben eintreffen, einschließlich der Art und Weise, wie mit Messunsicherheit, Grenzergebnissen, fehlenden Dokumenten und Abweichungen umgegangen wird. Bewahren Sie das Probenprotokoll, ggf. Fotos, Messaufzeichnungen und Lieferantenantworten unter Revisionskontrolle auf. Wenn ein Kandidat eine zweite Stichprobe benötigt, geben Sie den anderen Kandidaten eine faire Gelegenheit, gleichwertige Beweislücken zu schließen, anstatt die Kriterien mitten im Vergleich zu ändern.
10. Sieben Warnsignale und zwölf Fragen für die Ausschreibung
Sieben Warnsignale, die vor der Genehmigung behoben werden müssen
- Die Produktionsadresse wird zurückgehalten oder steht im Widerspruch zu rechtlichen, Qualitäts- oder Produktunterlagen.
- Das ISO 13485-Zertifikat ist abgelaufen, nicht authentifiziert oder stimmt nicht mit der Entität, dem Standort oder dem Bereich überein.
- Für den regulatorischen „Support“ gibt es keinen benannten Hersteller, Dateiinhaber, Markt, Liefergegenstand oder Wartungseigentümer.
- Die Rückverfolgbarkeit endet mit dem Versand und kann die Charge nicht mit Eingaben, Prozessen und Inspektionen verknüpfen.
- Muster können nicht einem produktionsäquivalenten Weg zugeordnet werden bzw. Differenzen werden zurückgehalten.
- Eine produktbezogene Website-Überprüfung wird abgelehnt und es werden keine bestätigenden Aufzeichnungen angeboten.
- Es wird eine vollständige Vorauszahlung ohne Angabe von Gründen, Meilensteinen oder Schutz für Werkzeuge, unfertige Erzeugnisse und Aufzeichnungen verlangt.
Eine rote Flagge ist eine Aufforderung zur Untersuchung und kein automatisches Urteil. Notieren Sie die Beweise und die Lösung. Lassen Sie wesentliche Lücken sichtbar, anstatt sie mit einer allgemeinen „konformen“ Aussage zu schließen.
Trennen Sie Regulierungs- und Rückverfolgbarkeitslücken von kommerziellen Präferenzen. Weisen Sie jedem offenen Punkt einen Eigentümer und ein Fälligkeitsdatum zu. Schweigen ist keine Akzeptanz.
Zwölf Fragen, die mit der Angebotsanfrage gesendet werden müssen
- Welche juristische Person stellt das Gerät her und wo findet jeder angegebene Vorgang statt?
- Welche Arbeiten werden an Subunternehmer vergeben und welche Qualifikations- und Chargenaufzeichnungen sind verfügbar?
- Welches Zertifikat deckt den Standort und Umfang ab und wie kann sein Status überprüft werden?
- Wer ist der legale Hersteller in jedem Zielmarkt und wessen Name erscheint auf Schallplatten und Etiketten?
- Wer verwaltet und aktualisiert die behördlichen und technischen Unterlagen und welcher Zugriff überdauert die Kündigung?
- Welche Zeichnungsrevisionen, Materialien, Konfigurationen und Abnahmekriterien werden angegeben?
- Wie sind Material- und Prozesslose mit Prüfung, Freigabe und Versand verknüpft?
- Welche Tests sind enthalten, mit welcher Methode, Ausrüstung, Kriterien und Bericht?
- Welche Instrumente, Siebe, Proben, Verpackungen und Sterilisationsleistungen sind im Lieferumfang enthalten?
- Welche Prozesse müssen validiert werden und wem gehören Protokolle, Daten, Abweichungen und Berichte?
- Wem gehören Werkzeug- und Projektdateien und wie werden sie übertragen oder freigegeben?
- Was sind die Mindestbeträge, Ausschlüsse und Zahlungsmeilensteine pro SKU?
11. Häufig gestellte Fragen
Wie vergleiche ich orthopädische Auftragshersteller fair?
Geben Sie jedem Kandidaten die gleichen kontrollierten Zeichnungen, Konfigurationsmatrix, Zielmärkte, Instrumentenumfang und Beweisanforderung. Vergleichen Sie benannte Einheiten, Standort- und Zertifikatsumfang, behördliche Verantwortlichkeiten, Rückverfolgbarkeit, Validierung, Verpackung und kommerzielle Einschlüsse separat. Erfassen Sie offene Lücken, bevor Sie den Preis bewerten, und stellen Sie sicher, dass ein interner Prüfer für jede Antwort dieselben Kriterien verwendet.
Reicht ISO 13485 aus, um ein Auftragsfertigungsprojekt zu starten?
Nein. Es handelt sich um einen Qualitätssystemnachweis für einen angegebenen Umfang, Standort und Zertifizierungszeitraum. Bestätigen Sie, dass der Umfang die Arbeit abdeckt, und überprüfen Sie dann separat den produktspezifischen Regulierungsstatus, die technischen Anforderungen, die Prozesskontrollen, den Validierungsnachweis, die Rückverfolgbarkeit und die Projektvereinbarung. Es handelt sich nicht um eine Gerätefreigabe oder Marktzulassung.
Wem gehören das Design und die Werkzeuge nach Projektende?
Der Vertrag sollte darauf direkt eine Antwort geben. Trennen Sie käufereigene Eingaben, Hintergrundtechnologie des Lieferanten und projekterstellte Arbeit. Definieren Sie Titel, Nutzungsrechte, Verwahrung, Wartung, Zugriff auf kontrollierte Aufzeichnungen und den Prozess zur Freigabe oder Übertragung von Werkzeugen und Dateien bei Beendigung. Geben Sie alle Zugriffs- oder Lizenzbeschränkungen schriftlich an.
Was sollte ein Auftragsfertigungsangebot außer dem Stückpreis enthalten?
Es sollte die Produktrevision und den SKU-Umfang definieren, inklusive Abläufe, Tests, Instrumente, Verpackungs- und Sterilisationsverantwortung, Werkzeuge, Validierung, behördliche Leistungen, MOQ-Annahmen, Ausschlüsse, Zahlungsmeilensteine, Lieferbasis und Angebotsgültigkeit. Unbepreiste Annahmen sollten als offene Posten mit einem Eigentümer und einem Entscheidungspunkt aufgeführt werden.
Wie viele Lieferanten sollte ich vor der ersten Bestellung testen?
Es gibt keine universelle Zahl. Die Befragung von mehr als einem qualifizierten Kandidaten kann Unterschiede im Umfang und in der Evidenz aufzeigen, aber jede Stichprobe muss die gleichen Spezifikationen und Bewertungskriterien verwenden. Wählen Sie die Zahl aus, die Ihr Team unter Berücksichtigung des Projektrisikos und der verfügbaren Prüfkapazität gründlich auswerten und dokumentieren kann.
Kann ein Handelsunternehmen ein Auftragsfertigungsprojekt abwickeln?
Es kann ein Projekt koordinieren, aber der Käufer sollte den rechtmäßigen Hersteller, die Produktionsstandorte, die Subunternehmer, die Qualitätsverantwortung, den Eigentümer der Zulassungsdatei und die für die Freigabe- und Änderungskontrolle verantwortliche Partei angeben. Vertrags- und Produktdatensätze sollten auf diese Rollen abgestimmt sein und der Käufer sollte wissen, wer eine Änderung genehmigen kann.
12. Nächster Schritt: Verwandeln Sie den Vergleich in eine Projektbeschreibung
Definieren Sie die Produktfamilie, die Konfigurationsmatrix, den Zielmarkt, die Designeingaben, den Geräteumfang und die Überprüfungsdatensätze vor der Ausschreibung. Trennen Sie die erforderlichen Nachweise von den während der Entwicklung vereinbarten Punkten. Wenn Sie ein Servicemodell bewerten, prüfen Sie es Informieren Sie sich über den Umfang unserer OEM/ODM-Projekte und senden Sie dann an jeden Kandidaten die gleiche Nachweisanfrage.
Benennen Sie interne technische, qualitätsbezogene, behördliche und kommerzielle Prüfer. Führen Sie ein Entscheidungsprotokoll für Änderungen an Stichproben, Prozessen oder Marktannahmen.
Halten Sie Umfang, Eigentümer, Beweislücken und Übertragungsbedingungen in einem Entscheidungsdatensatz fest.
Besprechen Sie ein Auftragsfertigungsprojekt
Teilen Sie Ihre Gerätefamilie, Ihren Zielmarkt, Ihren Konfigurationsbereich, Ihre Instrumente und wichtige Fragen mit. Das Team kann den Umfang und den anfänglichen Beweisbedarf prüfen; Bestätigen Sie die regulatorischen Anforderungen für das jeweilige Gerät und den jeweiligen Markt.
Quellen und Update-Hinweise
Der regulatorische Kontext wurde anhand der aktuellen QMSR-Übersicht der FDA, der ISO 13485-Zertifizierungserklärung der ISO und der Verordnung (EU) 2017/745 zu EUR-Lex überprüft. Diese Quellen unterstützen nur allgemeine Beschreibungen; Sie bestimmen nicht den Weg oder die Verantwortlichkeiten für ein bestimmtes Gerät. Käufer sollten die aktuellen Regeln, den Zertifikatsumfang, die Gerätedatensätze und die vertragliche Zuteilung für jeden Zielmarkt überprüfen.
Letzte Überprüfung: 16. November 2026. Dieser Beschaffungsleitfaden dient der Information und ersetzt nicht die rechtliche, behördliche, qualitätsbezogene, technische oder klinische Prüfung eines bestimmten Geräteprojekts.

