


CONFRONTO PROGETTI DI PRODUZIONE A CONTRATTO · DISPOSITIVI ORTOPEDICI · ULTIMA REVISIONE: 16 NOVEMBRE 2026
Risposta rapida
Nella produzione conto terzi di dispositivi medici, confrontare i progetti ortopedici attraverso le prove, non attraverso le dimensioni dell'azienda o il solo prezzo unitario quotato. Verificare che la persona giuridica e l'indirizzo di produzione corrispondano tra i record; l'ambito di applicazione della norma ISO 13485 copre il sito e le operazioni pertinenti; i fascicoli normativi hanno i nomi dei proprietari e dei compiti di manutenzione; la tracciabilità dei materiali e dei lotti di produzione; siano resi pubblici i processi esternalizzati; e strumenti, imballaggio, lavori di sterilizzazione, convalida e ipotesi commerciali sono inclusi o chiaramente esclusi. Utilizza una specifica controllata e la stessa richiesta di prove per ogni candidato, quindi registra le lacune prima di approvare i campioni o un primo ordine.
1. Perché due preventivi di produzione conto terzi descrivono progetti diversi?
Un preventivo è comparabile solo quando entrambe le parti fissano il prezzo per lo stesso progetto definito. Un fornitore può includere un dispositivo finito ed etichettato, strumenti abbinati, imballaggi convalidati e documenti di mercato; un altro può prezzare solo l'impianto lavorato, lasciando fuori dall'ambito il lavoro di finitura, ispezione, sterilizzazione, convalida, etichettatura e regolamentazione. Una linea di prezzo unitario inferiore può quindi descrivere un progetto diverso.
Per i dispositivi ortopedici, l'ambito di applicazione può coprire il trasferimento della progettazione, il controllo dei materiali, la produzione, l'ispezione, gli strumenti, l'imballaggio, il coordinamento della sterilizzazione e i registri di rilascio. L'applicabilità dipende dal prodotto, dal mercato e dal ruolo legale; 'Citazione OEM' non è un pacchetto standard.
In un progetto OEM di un dispositivo medico o in un progetto ODM di un dispositivo medico, le etichette da sole non determinano l'autorità di progettazione; definire chi controlla gli input, gli output e le modifiche della progettazione. Valutare un produttore di impianti ortopedici rispetto alle operazioni e ai registri che effettivamente intraprende.
Per un case mix ortopedico, utilizzare la domanda non identificata e la cronologia delle scorte per costruire la matrice di configurazione; non lasciare che un catalogo generale sostituisca l'effettiva portata del prodotto dell'acquirente.
Invia un pacchetto RFQ controllato con l'uso previsto, i mercati target, le revisioni dei disegni attuali, la matrice delle dimensioni, gli strumenti, le aspettative sull'imballaggio e sullo stato sterile, i presupposti normativi e le prove richieste. Richiedere a ciascun fornitore di contrassegnare ogni riga inclusa, esclusa, fornita dal cliente, subappaltata o in sospeso. Questa guida mette a confronto la capacità e le prove del progetto; non si tratta di una classifica del marchio, di una raccomandazione clinica o di una lista di controllo generale dei fornitori di impianti.
Includere il produttore legale e il sito di produzione proposti nel record di confronto, anche se tali dettagli non sono ancora definitivi. Definire inoltre il campione, chi può approvare una deviazione e quali prove sono richieste prima di un ordine di acquisto. Questi dettagli mantengono la discussione focalizzata sulla preparazione del progetto invece di consentire a presupposti diversi di nascondersi all’interno di citazioni altrimenti raffinate.
Questa guida copre i controlli dei progetti di produzione a contratto di dispositivi medici.
2. Fabbrica o società commerciale? Cinque assegni che non possono essere falsificati
Nessun documento o video è a prova di frode. Effettuare un controllo incrociato di documenti indipendenti in modo che una descrizione di vendita non possa sostituire le prove del progetto. Una società commerciale può coordinare un progetto legittimo; identificare il produttore legale, i siti di produzione e i proprietari dei registri di qualità e normativi.
- Abbina entità e indirizzo. Confronta la registrazione dell'azienda, il sito di produzione, il certificato, i record del prodotto, il preventivo e le etichette dei campioni. Se venditore e produttore differiscono, richiedere per iscritto i loro rapporti e le loro responsabilità.
- Controlla l'identità del produttore. Chiedere quale entità appare come produttore sulla registrazione, autorizzazione, dichiarazione ed etichetta applicabili. Riconciliare eventuali nomi diversi tra i record anziché presumere che siano di routine.
- Controllare le apparecchiature e le misurazioni del processo. Richiedi gli ID delle apparecchiature pertinenti, lo stato di calibrazione e manutenzione ed esempi di ispezioni controllate. Una macchina di prova o un sistema ottico universale è importante solo laddove i metodi del progetto lo richiedono; la sola presenza dell'apparecchiatura non convalida un risultato.
- Mappa processi speciali. Identificare se l'anodizzazione, la passivazione, il trattamento termico, la pulizia, il rivestimento o la sterilizzazione sono effettuati internamente o in subappalto. Richiedere controlli, criteri di accettazione, prove di qualificazione e registrazioni dei lotti per ciascun processo applicabile.
- Osservare il lavoro nel sito. Richiedi una visita mirata o una procedura dettagliata in tempo reale su ricevimento, produzione, ispezione, assemblaggio dello strumento, imballaggio e documentazione del materiale. Riconciliare quanto mostrato con i documenti controllati; un video da solo non è un audit.
Registra l'emittente, la revisione, il sito e l'ambito del prodotto di ciascun documento, oltre alle domande irrisolte. Se è coinvolto un intermediario, registrare chi approva le modifiche, rilascia il prodotto, indaga sulle non conformità e comunica i problemi sul campo. La distinzione fondamentale è se le responsabilità del progetto sono visibili e verificabili.
Durante una revisione dal vivo, chiedi al team di prendere un campione o un identificatore del viaggiatore e di mostrare dove è registrato ad ogni operazione. Confrontare tale traccia con i documenti del lotto successivamente forniti per la richiesta di offerta. L’obiettivo non è raccogliere più screening o certificati; si tratta di vedere se una configurazione definita del dispositivo può essere seguita attraverso l'effettivo sistema di controllo.
Per una visita pratica o una revisione remota, utilizza un focus ciò che una visita in fabbrica o un audit video dovrebbero mostrare l'agenda e richiedere prove legate al prodotto proposto piuttosto che una presentazione generale dell'azienda.
3. Quali sono i sei blocchi di prove che ogni preventivo di produzione ortopedica a contratto dovrebbe contenere?
Richiedi gli stessi sei blocchi di prove a ogni candidato. Una risposta poco chiara è una lacuna, non una prova di cattiva condotta; chiedere un record o un proprietario per rendere rivedibile ogni reclamo.
| Blocco prove | Cosa richiedere | Risposta irrisolta da sondare | Come verificarla |
|---|---|---|---|
| Fascicolo tecnico | Disegni, materiali, caratteristiche critiche, piano di ispezione ed elenco di configurazione controllati. | 'Possiamo lavorare dal campione.' | Abbina preventivo e campione alla revisione del disegno; definire l'approvazione della modifica. |
| Fascicolo normativo | Mercato di riferimento, produttore legale, record applicabile, etichettatura e proprietario delle IFU, gestione dei file. | 'Sosteniamo la regolamentazione' senza alcun obbligo specifico. | Mappare ciascun risultato finale a un'entità e un obbligo contrattuale; verificare i registri pubblici ove possibile. |
| Record di qualità | Registrazioni di materiali e lotti, tracciabilità del processo, ispezione, calibrazione, non conformità e controllo delle modifiche. | Per 'Tracciabilità' si intende solo un'etichetta di spedizione. | Traccia un lotto dagli input fino all'ispezione, al rilascio e alla spedizione. |
| Set di strumenti | Elenco degli strumenti, layout del vassoio, dimensioni compatibili, articoli di prova, ricambi e proprietà del set. | 'Set standard incluso' senza distinta base. | Riconciliare l'elenco con la matrice dell'impianto e identificare gli articoli con prezzo separato. |
| Confezionamento e sterilizzazione | Stato della fornitura, imballaggio, processo, sito responsabile, registrazioni di convalida e rilascio. | 'Sterile-ready' senza prove. | Abbina i record al dispositivo, alla configurazione dell'imballaggio, al processo e al mercato di destinazione. |
| Termini commerciali | Inclusioni, esclusioni, attrezzature, campioni, test, strumenti, trasporto, pagamento e minimi per SKU. | Un prezzo unitario con ipotesi aperte. | Utilizzare una matrice di ambito; confrontare i totali solo sulla stessa base. |
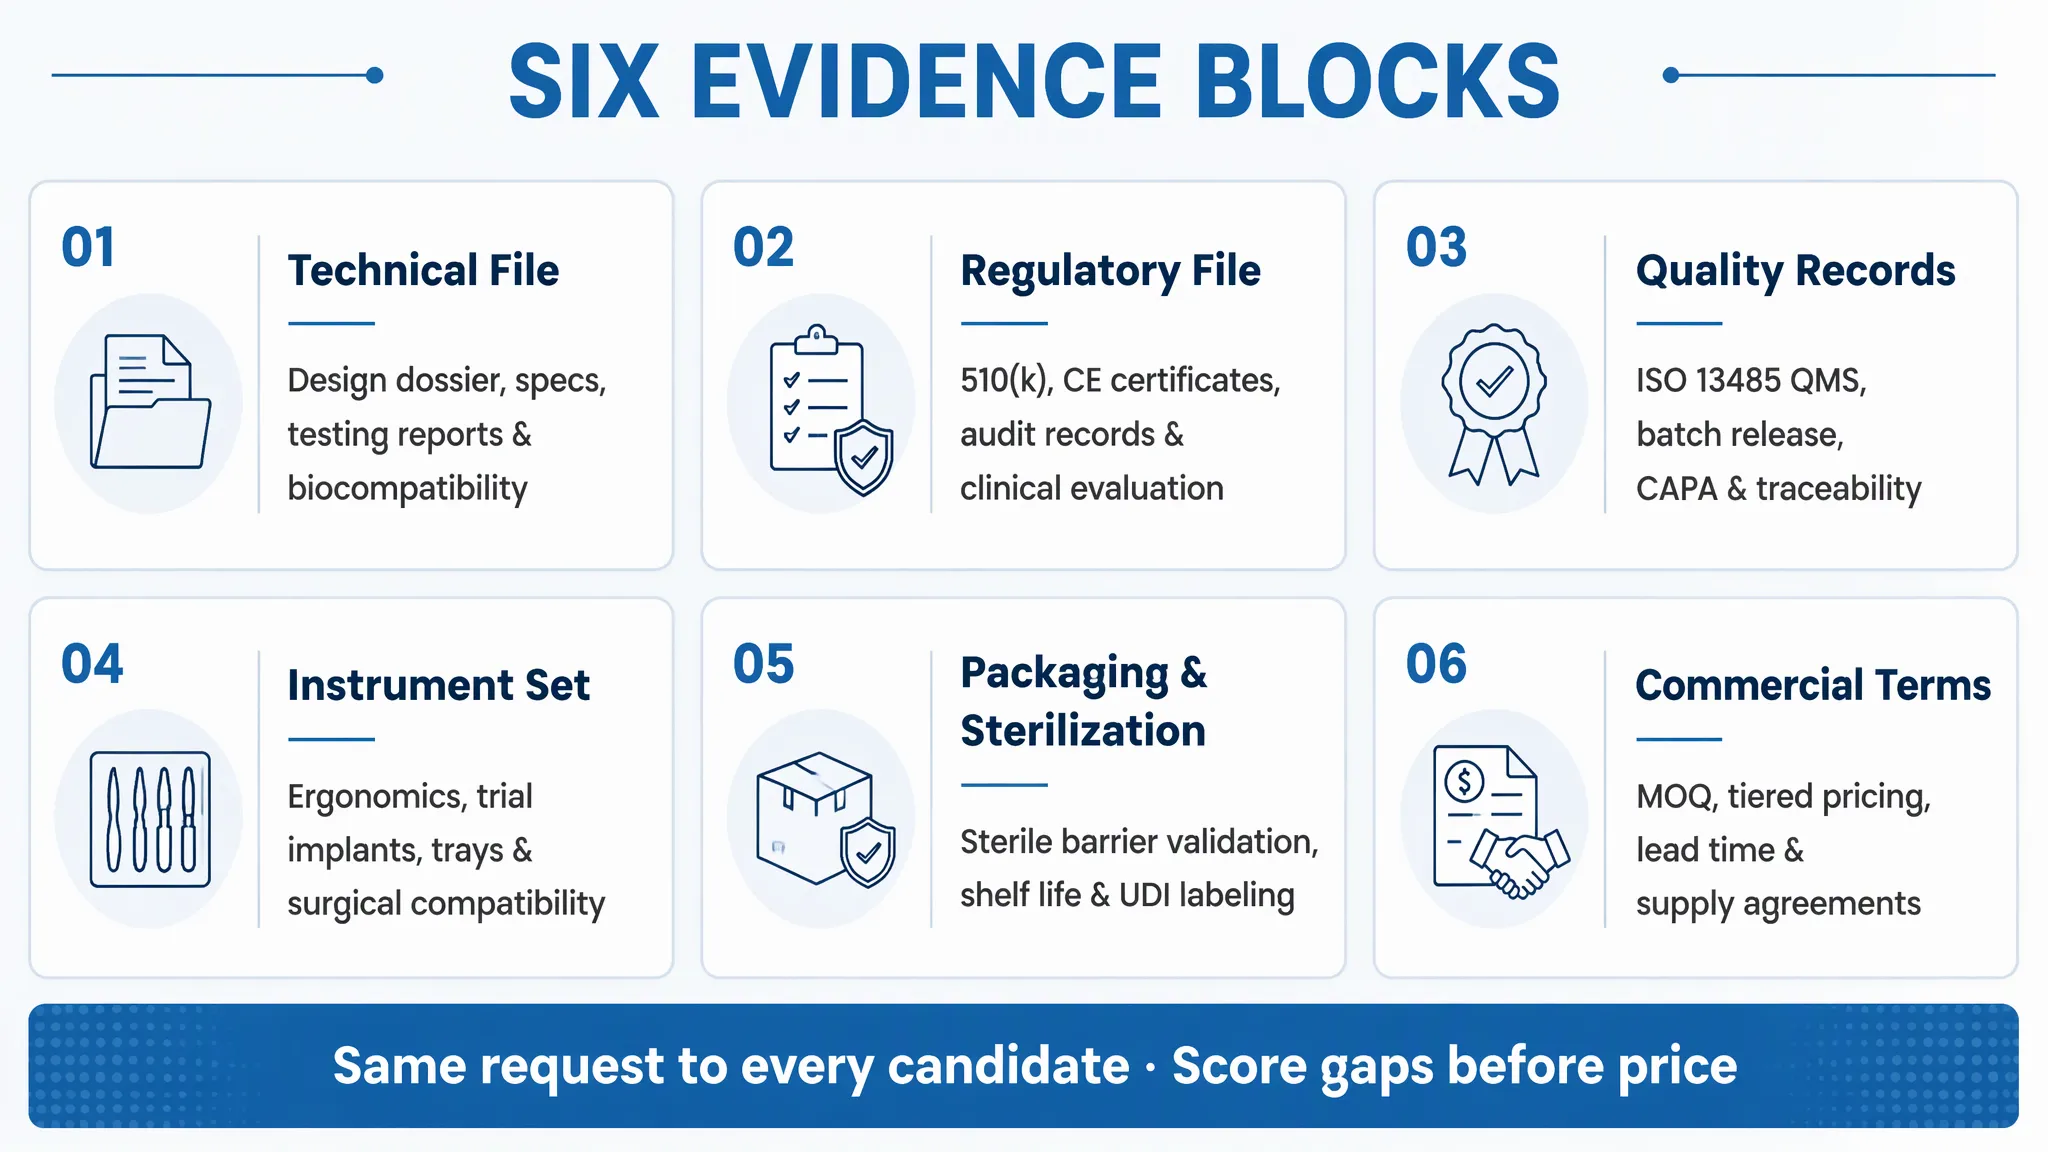
Richiedi una risposta per ogni riga. 'Non applicabile' deve includere un motivo e il proprietario che lo rivaluterà in caso di modifiche dell'ambito. Contrassegnare le prove come verificate, ricevute ma non controllate, aperte, escluse o non applicabili e assegnarle un punteggio separato dal prezzo.
4. Cosa copre un certificato ISO 13485 e cosa no?
Un certificato ISO 13485 è la prova che un sistema di gestione della qualità è stato valutato rispetto a uno scopo dichiarato da un organismo di certificazione. Il certificato non è un'approvazione del dispositivo, un'autorizzazione all'immissione in commercio o una prova che ogni prodotto, fabbrica, processo o subappaltatore della rete di un fornitore sia coperto. La stessa ISO spiega di non effettuare certificazioni. Per gli acquirenti, il compito decisivo è verificare l’organismo di certificazione emittente e l’esatto ambito, sito e validità indicati sul documento.
Confermare che il certificato nomini l'entità legale e il sito citati. Il suo campo di applicazione può coprire la progettazione, la produzione, l'assemblaggio, la sterilizzazione, la distribuzione o solo operazioni selezionate; confrontarlo con il lavoro svolto. Chiedere come vengono controllati gli altri siti e i subappaltatori.
Il QMSR della FDA è entrato in vigore il 2 febbraio 2026 e incorpora la ISO 13485:2016 come riferimento in parti del quadro del sistema di qualità statunitense. Ciò non trasforma un certificato privato in certificazione FDA o autorizzazione del dispositivo. La FDA non rilascia certificati di conformità alla norma ISO 13485 e le parti regolamentate devono comunque soddisfare i requisiti applicabili al loro ruolo e prodotto. Vedi il Panoramica QMSR della FDA e Spiegazione ISO della certificazione ISO 13485.
Quando si confronta un produttore a contratto ISO 13485, concentrarsi sull'ambito del certificato e sul sito che eseguirà il lavoro citato, quindi verificare separatamente le prove del prodotto e del processo.
Registrare il numero del certificato, l'entità, il sito, l'ambito, l'ente emittente, le date di validità e le esclusioni. Verifica l'autenticità ove possibile, quindi richiedi i registri del progetto che mostrano che il sistema si applica alle operazioni quotate.
Chiedere inoltre se l'ambito o il sito sono cambiati da quando è stato emesso il certificato e se qualsiasi attività rilevante è controllata tramite un fornitore esterno. Un fornitore dovrebbe essere in grado di spiegare come i controlli sugli acquisti, la qualificazione, l'accettazione in entrata e la notifica di modifica si applicano alle fasi esternalizzate. Se il certificato copre la progettazione ma il fornitore produce solo su disegno del cliente, o viceversa, tieni presente tale distinzione invece di assumere una copertura più ampia.
5. Supporto normativo: chi possiede il file e chi lo mantiene?
Il 'supporto normativo' per un dispositivo ortopedico non è possibile finché non vengono definite le responsabilità. Mappare il produttore legale, il proprietario del marchio o lo sviluppatore delle specifiche, il titolare della registrazione o dell'elenco ove applicabile, il rappresentante autorizzato o l'importatore e il distributore per ciascun mercato di riferimento.
Chiedere chi detiene la documentazione tecnica, i registri dei rischi e dei test, le dichiarazioni, i master di etichettatura e le registrazioni; chi può approvare le modifiche, conservare i registri e rispondere alle autorità; e quale accesso continua dopo la terminazione. Una copia controllata, il diritto di accesso e il diritto di proprietà sono diversi.
L’EU MDR assegna obblighi ai produttori, ma anche agli importatori e ai distributori. Stabilisce gli obblighi del produttore per la documentazione tecnica e il sistema di qualità, con responsabilità che dipendono dal ruolo legale e dal dispositivo della parte. Rivedi il Regolamento UE sui dispositivi medici e ottieni consulenza specifica per il mercato prima di stipulare un contratto.
Negli Stati Uniti, distinguere la registrazione dello stabilimento e l'elenco dei dispositivi dallo stato di pre-immissione sul mercato; la registrazione o l'inserimento nell'elenco da soli non costituiscono l'approvazione o l'autorizzazione del dispositivo. Identificare il percorso o l'esenzione applicabile e la parte responsabile. I contratti possono assegnare compiti, ma non possono cancellare obblighi statutari.
Per ogni risultato finale, registrare l'entità responsabile, il proprietario operativo, le prove e l'attivatore della modifica. Definisci cosa succede ai file e accedi se il rapporto con il fornitore o il marchio termina.
Per i progetti con marchio privato, definire chi gestisce le modifiche alle etichette, i reclami, la comunicazione degli eventi avversi, le azioni sul campo e l'accesso ai record dei dispositivi. Specificare i contatti richiesti e i compiti di condivisione delle informazioni; rivedere tali allocazioni con consulenti normativi qualificati per ciascun mercato.
6. Trasferimento del progetto ortopedico: disegni, attrezzature e proprietà di validazione
All'inizio del progetto, distinguere gli input di proprietà dell'acquirente, la tecnologia di base del fornitore e il lavoro creato congiuntamente. Disegni di copertina, CAD, specifiche, istruzioni di processo, programmi di ispezione, attrezzature, stampi, programmi di lavorazione, calibri, metodi e rapporti di convalida del progetto.
Per strumenti, titolo del documento, conservazione, ID, manutenzione, accesso e condizioni di rilascio o trasferimento. Indicare se è dedicato o condiviso e come la produzione può continuare se un fornitore non è più disponibile. Una dichiarazione di proprietà senza termini di custodia e recupero è incompleta.
Concordare quali operazioni richiedono qualificazione o convalida, chi approva i protocolli, gestisce le deviazioni, paga e conserva report e dati grezzi. Laddove si applica IQ/OQ/PQ, definire prove e criteri di accettazione per ciascuna fase; l'acronimo da solo non è un risultato finale.
Crea un pacchetto di trasferimento prima del congelamento della progettazione: disegni correnti, distinta base, flusso di processo, elenco dei fornitori, metodi di test, modelli di ispezione, parametri convalidati, record di imballaggio, mappa di tracciabilità e registro delle modifiche aperte. Definisci i diritti di accesso e di licenza proteggendo al tempo stesso il know-how dei fornitori non correlati.
Imposta regole di controllo delle modifiche per specifiche critiche e definisci quando le modifiche attivano la riconvalida, la revisione normativa, l'avviso al cliente o nuovi campioni. Ciò impedisce che il progetto dipenda da conoscenze di processo non documentate.
Includere un esercizio di transizione nel piano del progetto: elencare i file e le risorse di cui un produttore ricevente avrebbe bisogno, identificare qualsiasi formato o dipendenza dal software e confermare che è possibile produrre una copia controllata. Un pacchetto di trasferimento praticabile dovrebbe preservare la cronologia delle revisioni e i collegamenti tra gli input di progettazione, le impostazioni del processo, i metodi di ispezione e i lotti realizzati in base a ciascuna linea di base approvata.
7. I set di strumenti ortopedici e la sterilizzazione fanno parte del progetto
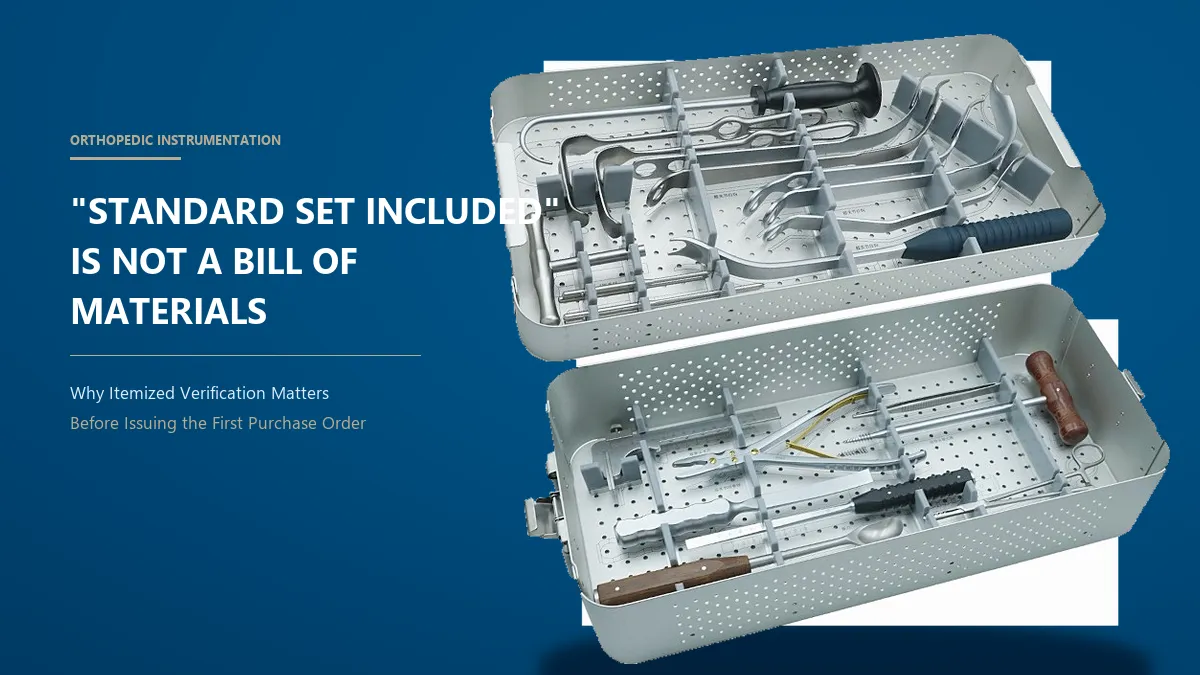
Un preventivo per l'impianto può omettere gli strumenti necessari per la configurazione proposta. Definire i codici prodotto del set di strumenti ortopedici, la compatibilità delle dimensioni, le prove ove pertinenti, la disposizione dei vassoi, i ricambi, lo stato riutilizzabile o monouso, le informazioni sul ricondizionamento, il proprietario dell'aggiornamento e se il set è incluso, con prezzo separato, fornito dal cliente o escluso.
| Elemento del progetto | Cosa dovrebbe identificare il preventivo | Verifica dell'acquirente |
|---|---|---|
| Elenco degli strumenti | Codice articolo, revisione, gamma di dimensioni, quantità, materiale o finitura, ove pertinente. | Abbina l'elenco alla matrice dell'impianto e risolvi gli strumenti non elencati. |
| Vassoio o contenitore | Configurazione, mappa dei contenuti, proprietà, posizioni di riserva, confine del processo. | Confermare la capacità e i registri applicabili di pulizia, ispezione e ricondizionamento. |
| Strumenti riutilizzabili | Istruzioni attuali di pulizia, ispezione, manutenzione e ricondizionamento; criteri di usura. | Abbinare le istruzioni ai requisiti di etichettatura del set e del mercato. |
| Impianti o kit sterili | Stato sterile, imballaggio, luogo di lavorazione, prova del rilascio, proprietario dell'etichettatura. | Abbina i record e il supporto sulla durata di conservazione all'esatta configurazione del prodotto e al mercato. |
| Campioni e primo ordine | Materiale equivalente alla produzione, processo, imballaggio e deviazioni identificate. | Definire controlli ripetuti se il sito, il processo, il materiale o l'imballaggio cambiano. |
Per i sistemi traumatologici, rivedere i set di strumenti forniti con gli impianti come articolo separato e chiedere se è coperta l'esatta configurazione nella richiesta di offerta. Non dedurre un vassoio, un rack per viti, un componente di prova o uno stato sterile dal nome di una famiglia di impianti. Richiedi la distinta base, i dettagli dell'imballaggio e la dichiarazione di compatibilità legata alle revisioni citate.
Per i set riutilizzabili, definire le modifiche sul campo, la sostituzione degli strumenti danneggiati o mancanti e l'identificazione del vassoio. Per i kit sterili, abbinare le prove del processo all'esatta combinazione di componente e confezione. Elencare ogni stato di fornitura separatamente nella richiesta di offerta.
8. MOQ, minimi per dimensione e finanziamento di primo ordine
Un MOQ a livello di famiglia può nascondere piani separati per ogni dimensione, lato, materiale o configurazione. Chiedi se i minimi sono per SKU e cosa li spinge: acquisto del materiale, configurazione, lotto di imballaggio, carico di sterilizzazione, versione dell'etichetta o politica commerciale.
Mappare la quantità di lancio, il modello di rifornimento, l'unità di imballaggio, i vincoli di durata di conservazione ove applicabili e lo strumento separato o lo stock di prova per ogni SKU. Una matrice ampia può creare esposizione al capitale circolante anche quando il MOQ totale sembra ridotto. Conferma come un 'assortimento' è diviso ed etichettato.
Utilizza un modello di finanziamento trasparente di primo ordine anziché indovinare un MOQ 'tipico':
Richiedi ipotesi per operazioni incluse, interruzioni di quantità, campioni, minimi per dimensione, scadenze di pagamento e materiale dedicato o lavori in corso se un progetto viene sospeso. Confronta unità, valuta, validità del preventivo, base di consegna e tasse in modo coerente e conferma un programma solo dopo che le specifiche e i cancelli di approvazione sono stati allineati.
Per il lancio di una produzione a contratto di un dispositivo medico, calcola ogni SKU separatamente in base ai costi una tantum.
Confronta l'ambito completo e le ipotesi di finanziamento con una guida separata confrontando due preventivi sul costo totale . Questo articolo rimane incentrato sulla preparazione del progetto di produzione su contratto; la guida complementare può gestire preventivi più ampi e confronti dei costi totali.
9. Un protocollo campione di 30 giorni per un progetto ortopedico tra tre fornitori
Utilizzare gli stessi input controllati per ciascun fornitore. Questo schema di 30 giorni è un modello di pianificazione, non una promessa che ogni dispositivo, test o revisione normativa possa terminare in quel periodo. Iniziare dopo il completamento della richiesta di offerta; pianificare una convalida più lunga separatamente.
| finestra | Azione dell'acquirente | Prova o output del fornitore | Porta decisionale |
|---|---|---|---|
| Giorni 1-7 Emissione RFQ |
Invia disegni, matrice, mercati, ambito dello strumento e lista di controllo delle prove identici a tutti i candidati. | Risposta sull'ambito, produttore e sito legali, ambito del certificato, mappa dei processi, ruoli normativi e domande. | Confrontare solo una volta che i confini del progetto e le entità responsabili sono chiari. |
| Giorni 8–14 Ricevi campioni |
Registra l'identità, la revisione, il lotto, lo stato dell'imballaggio e i documenti del campione. | Campioni identificati, materiali concordati e registrazioni di ispezione, elenco degli strumenti e differenze tra campione e produzione. | Mettere in pausa i campioni che non possono essere collegati a una revisione, lotto o percorso. |
| Giorni 15–21 Verifiche al banco |
Misurare le dimensioni concordate, ispezionare la finitura e l'etichettatura e verificare l'idoneità dello strumento rispetto ai criteri. | Metodi di test, tracciabilità, prove di processo e imballaggio e risposte ai risultati. | Registrare il superamento, il fallimento, la deviazione o la mancata valutazione per ciascuna caratteristica. |
| Giorni 22–30 Risolvere |
Confronta le lacune, consolida le domande e definisci le condizioni di approvazione o un altro ciclo di esempio. | Documenti corretti, proprietari delle azioni, ambito rivisto e piano per il lavoro aperto. | Procedere quando le lacune critiche vengono colmate o formalmente accettate dalle parti responsabili. |
Mantenere la revisione non clinica a meno che il prodotto, la valutazione e la giurisdizione non consentano esplicitamente diversamente. I controlli al banco non costituiscono una valutazione clinica, una validazione del progetto o un'autorizzazione all'immissione in commercio. Rivalutare i controlli in caso di modifiche al materiale, al sito, al processo, allo strumento o all'imballaggio. Assegnare un punteggio a tutti i candidati sugli stessi blocchi di prove e conservare la linea di base e i record approvati.
Scrivere i criteri di accettazione prima dell'arrivo dei campioni, incluso il modo in cui verranno gestiti l'incertezza di misura, i risultati limite, i documenti mancanti e le deviazioni. Mantenere il registro dei campioni, le fotografie ove appropriato, i registri delle misurazioni e le risposte dei fornitori sotto controllo di revisione. Se un candidato ha bisogno di un secondo campione, dare agli altri candidati una giusta opportunità di colmare le lacune di prove equivalenti piuttosto che modificare i criteri durante il confronto.
10. Sette segnali d'allarme e dodici domande per la RFQ
Sette segnali d'allarme da risolvere prima dell'approvazione
- L'indirizzo di produzione è nascosto o è in conflitto con i registri legali, di qualità o del prodotto.
- Il certificato ISO 13485 è scaduto, non autenticato o non corrisponde all'entità, al sito o all'ambito.
- Il 'supporto' normativo non ha un produttore, un titolare del file, un mercato, un prodotto finale o un proprietario della manutenzione nominato.
- La tracciabilità termina con la spedizione e non può collegare il lotto a input, processi e ispezione.
- I campioni non possono essere collegati a un percorso di produzione equivalente o le differenze vengono nascoste.
- Una revisione del sito incentrata sul prodotto viene rifiutata e non vengono offerti documenti comprovanti.
- Viene richiesto il pagamento anticipato completo senza motivazione, tappe fondamentali o protezione per gli strumenti, il lavoro in corso e i registri.
Una bandiera rossa è un invito a indagare, non un verdetto automatico. Registrare le prove e la risoluzione; lasciare visibili le lacune materiali invece di colmarle con una dichiarazione generale di 'conformità'.
Separare le lacune normative e di tracciabilità dalle preferenze commerciali. Assegnare un proprietario e una data di scadenza a ciascun punto aperto; il silenzio non è accettazione.
Dodici domande da inviare con la RFQ
- Quale persona giuridica produce il dispositivo e dove avviene ciascuna operazione citata?
- Quali operazioni vengono affidate in conto lavoro e quali record di qualifiche e lotti sono disponibili?
- Quale certificato copre il sito e l'ambito e come è possibile verificarne lo stato?
- Chi è il produttore legale in ciascun mercato di riferimento e il cui nome appare su dischi ed etichette?
- Chi conserva e aggiorna i fascicoli normativi e tecnici e quale accesso sopravvive alla risoluzione?
- Quali revisioni dei disegni, materiali, configurazioni e criteri di accettazione vengono citati?
- In che modo i lotti di materiali e processi sono collegati all'ispezione, al rilascio e alla spedizione?
- Quali test sono inclusi, con quale metodo, attrezzatura, criteri e report?
- Quali strumenti, vassoi, prove, imballaggi e prodotti di sterilizzazione sono inclusi?
- Quali processi necessitano di convalida e chi possiede protocolli, dati, deviazioni e report?
- Chi possiede gli strumenti e i file di progetto e come vengono trasferiti o rilasciati?
- Quali sono i minimi, le esclusioni e le tappe di pagamento per SKU?
11. Domande frequenti
Come posso confrontare equamente i produttori di prodotti ortopedici a contratto?
Fornisci a ogni candidato gli stessi disegni controllati, matrice di configurazione, mercati target, ambito dello strumento e richiesta di prove. Confronta separatamente le entità denominate, l'ambito del sito e del certificato, le responsabilità normative, la tracciabilità, la convalida, l'imballaggio e le inclusioni commerciali. Registra le lacune aperte prima di assegnare un punteggio e assicurati che un revisore interno utilizzi gli stessi criteri per ciascuna risposta.
La ISO 13485 è sufficiente per avviare un progetto di produzione conto terzi?
No. Si tratta di una prova del sistema di qualità per un ambito, un sito e un periodo di certificazione stabiliti. Confermare che l'ambito copre il lavoro, quindi verificare separatamente lo stato normativo specifico del prodotto, i requisiti tecnici, i controlli di processo, le prove di convalida, la tracciabilità e l'accordo di progetto. Non si tratta di un'autorizzazione del dispositivo o di un'autorizzazione all'immissione in commercio.
Chi possiede la progettazione e gli strumenti al termine del progetto?
Il contratto dovrebbe rispondere direttamente a questo. Separare gli input di proprietà dell'acquirente, la tecnologia di base del fornitore e il lavoro creato dal progetto. Definire titolo, diritti di utilizzo, custodia, manutenzione, accesso a documenti controllati e il processo di rilascio o trasferimento di strumenti e file al momento della risoluzione. Includere per iscritto eventuali limiti di accesso o di licenza.
Cosa dovrebbe includere un preventivo di produzione a contratto oltre al prezzo unitario?
Dovrebbe definire la revisione del prodotto e l'ambito dello SKU, comprese le operazioni, i test, gli strumenti, le responsabilità di imballaggio e sterilizzazione, gli strumenti, la convalida, i risultati normativi, le ipotesi MOQ, le esclusioni, le tappe di pagamento, la base di consegna e la validità del preventivo. Le ipotesi senza prezzo dovrebbero essere elencate come elementi aperti, con un proprietario e un punto decisionale.
Quanti fornitori dovrei campionare prima del primo ordine?
Non esiste un numero universale. Il campionamento di più di un candidato qualificato può evidenziare differenze nell'ambito e nelle prove, ma ciascun campione deve utilizzare le stesse specifiche e criteri di revisione. Scegli il numero che il tuo team può valutare attentamente e documentare, considerando il rischio del progetto e la capacità di revisione disponibile.
Una società commerciale può gestire un progetto di produzione a contratto?
Può coordinare un progetto, ma l'acquirente deve identificare il produttore legale, i siti di produzione, i subappaltatori, le responsabilità della qualità, il proprietario del file normativo e la parte responsabile del rilascio e del controllo delle modifiche. I record del contratto e del prodotto dovrebbero essere in linea con tali ruoli e l'acquirente dovrebbe sapere chi può approvare una modifica.
12. Passaggio successivo: trasformare il confronto in un brief di progetto
Definire la famiglia di prodotti, la matrice di configurazione, il mercato di riferimento, gli input di progettazione, l'ambito dello strumento ed esaminare i record prima della richiesta di offerta. Separare le prove richieste dagli elementi concordati durante lo sviluppo. Se stai valutando un modello di servizio, rivedilo come vengono definiti i nostri progetti OEM/ODM , quindi invia la stessa richiesta di prova a ciascun candidato.
Nominare revisori interni tecnici, di qualità, normativi e commerciali. Conserva un registro delle decisioni relative alle modifiche ai campioni, ai processi o alle ipotesi di mercato.
Conserva ambito, proprietari, lacune nelle prove e termini di trasferimento in un unico record decisionale.
Discutere un progetto di produzione a contratto
Condividi la tua famiglia di dispositivi, il mercato di riferimento, la gamma di configurazione, gli strumenti e le domande chiave. Il team può rivedere l'ambito e le esigenze di prove iniziali; confermare i requisiti normativi per il dispositivo e il mercato specifici.
Fonti e note di aggiornamento
Il contesto normativo è stato controllato rispetto all'attuale panoramica QMSR della FDA, alla spiegazione della certificazione ISO 13485 dell'ISO e al Regolamento (UE) 2017/745 su EUR-Lex. Queste fonti supportano solo descrizioni generali; non determinano il percorso o le responsabilità per un particolare dispositivo. Gli acquirenti devono verificare le regole attuali, l'ambito del certificato, i record dei dispositivi e l'allocazione contrattuale per ciascun mercato di destinazione.
Ultima revisione: 16 novembre 2026. Questa guida all'approvvigionamento è informativa e non sostituisce la revisione legale, normativa, di qualità, ingegneristica o clinica di un progetto di dispositivo specifico.

