


COMPARAÇÃO DE PROJETOS DE FABRICAÇÃO CONTRATADA · DISPOSITIVOS ORTOPÉDICOS · ÚLTIMA REVISÃO: 16 DE NOVEMBRO DE 2026
Resposta rápida
Na fabricação por contrato de dispositivos médicos, compare projetos ortopédicos por meio de evidências, não apenas pelo tamanho da empresa ou pelo preço unitário cotado. Verifique se a entidade legal e o endereço de produção correspondem nos registros; o escopo da ISO 13485 abrange o local e as operações relevantes; arquivos regulatórios nomearam proprietários e deveres de manutenção; os lotes de material e produção são rastreáveis; os processos terceirizados são divulgados; e instrumentos, embalagens, trabalho de esterilização, validação e suposições comerciais são incluídos ou claramente excluídos. Use uma especificação controlada e a mesma solicitação de evidência para cada candidato e registre as lacunas antes de aprovar amostras ou um primeiro pedido.
1. Por que duas cotações de fabricação por contrato descrevem projetos diferentes?
Uma cotação só é comparável quando ambas as partes avaliam o mesmo projeto definido. Um fornecedor pode incluir um dispositivo acabado e rotulado, instrumentos correspondentes, embalagem validada e documentos de mercado; outro pode precificar apenas o implante usinado, deixando fora do escopo o acabamento, a inspeção, a esterilização, a validação, a rotulagem e o trabalho regulatório. Uma linha de preço unitário inferior pode, portanto, descrever um projeto diferente.
Para dispositivos ortopédicos, o escopo pode abranger transferência de projeto, controle de materiais, produção, inspeção, instrumentos, embalagem, coordenação de esterilização e registros de liberação. A aplicabilidade depende do produto, do mercado e da função jurídica; 'Cotação OEM' não é um pacote padrão.
Em um projeto OEM de dispositivo médico ou em um projeto ODM de dispositivo médico, os rótulos por si só não determinam a autoridade do projeto; definir quem controla as entradas, saídas e mudanças do projeto. Avalie um fabricante de implantes ortopédicos em relação às operações e registros que ele realmente realiza.
Para um mix de casos ortopédicos, use a demanda desidentificada e o histórico de estoque para construir a matriz de configuração; não deixe que um catálogo geral substitua o escopo real do produto do comprador.
Envie um pacote de RFQ controlado com uso pretendido, mercados-alvo, revisões atuais de desenhos, matriz de tamanho, instrumentos, embalagem e expectativas de estado estéril, suposições regulatórias e as evidências solicitadas. Exija que cada fornecedor marque cada linha como incluída, excluída, fornecida pelo cliente, subcontratada ou pendente. Este guia compara a capacidade e as evidências do projeto; não é uma classificação de marca, recomendação clínica ou lista de verificação geral do fornecedor de implantes.
Inclua o fabricante legal proposto e o local de fabricação no registro de comparação, mesmo que esses detalhes ainda não sejam definitivos. Defina também a amostra, quem pode aprovar um desvio e quais evidências são necessárias antes de um pedido de compra. Esses detalhes mantêm a discussão focada na preparação do projeto, em vez de permitir que diferentes suposições se escondam dentro de citações que de outra forma seriam polidas.
Este guia aborda controles de projetos de fabricação por contrato de dispositivos médicos.
2. Fábrica ou empresa comercial? Cinco cheques que não podem ser falsificados
Nenhum documento ou vídeo é à prova de fraude. Verifique registros independentes para que uma descrição de vendas não possa substituir a evidência do projeto. Uma empresa comercial pode coordenar um projeto legítimo; identificar o fabricante legal, os locais de produção e os proprietários dos registros regulatórios e de qualidade.
- Combine entidade e endereço. Compare o registro comercial, o local de produção, o certificado, os registros do produto, a cotação e as etiquetas de amostra. Se o vendedor e o fabricante forem diferentes, solicite por escrito a relação e as responsabilidades deles.
- Verifique a identidade do fabricante. Pergunte qual entidade aparece como fabricante no registro, liberação, declaração e etiqueta aplicáveis. Reconcilie quaisquer nomes diferentes nos registros, em vez de presumir que sejam rotineiros.
- Verifique equipamentos de processo e medição. Solicite IDs de equipamentos relevantes, status de calibração e manutenção e exemplos de inspeção controlada. Uma máquina de teste universal ou sistema óptico só importa quando os métodos do projeto assim o exigem; a presença do equipamento por si só não valida um resultado.
- Mapeie processos especiais. Identifique se anodização, passivação, tratamento térmico, limpeza, revestimento ou esterilização são internos ou subcontratados. Solicite controles, critérios de aceitação, evidências de qualificação e registros de lote para cada processo aplicável.
- Observe o trabalho no local. Solicite uma visita focada ou um acompanhamento ao vivo e com registro de data e hora do recebimento de materiais, produção, inspeção, montagem de instrumentos, embalagem e registros. Conciliar o que é mostrado com documentos controlados; um vídeo por si só não é uma auditoria.
Registre o emissor, a revisão, o site e o escopo do produto de cada documento, além de questões não resolvidas. Se um intermediário estiver envolvido, registre quem aprova as alterações, libera o produto, investiga não conformidades e comunica os problemas de campo. A principal distinção é se as responsabilidades do projeto são visíveis e testáveis.
Durante uma revisão ao vivo, peça à equipe para coletar uma amostra ou identificador de viajante e mostrar onde ele foi registrado em cada operação. Compare essa trilha com os documentos do lote fornecidos posteriormente para a RFQ. O objetivo não é coletar mais telas ou certificados; é para ver se uma configuração de dispositivo definida pode ser seguida através do sistema de controle real.
Para uma visita prática ou revisão remota, use um foco o que uma visita à fábrica ou auditoria de vídeo deve mostrar, agenda e solicitar evidências vinculadas ao produto proposto, em vez de uma apresentação geral da empresa.
3. Quais são os seis blocos de evidências que toda cotação de fabricação contratada ortopédica deve conter?
Solicite os mesmos seis blocos de evidências de cada candidato. Uma resposta pouco clara é uma lacuna e não uma prova de má conduta; peça um registro ou proprietário para tornar cada reivindicação revisável.
| Bloco de evidências | O que solicitar | Resposta não resolvida para investigar | Como verificar |
|---|---|---|---|
| Arquivo técnico | Desenhos controlados, materiais, características críticas, plano de inspeção e lista de configuração. | 'Podemos trabalhar a partir da amostra.' | Combine a cotação e a amostra com a revisão do desenho; definir a aprovação da mudança. |
| Arquivo regulatório | Mercado-alvo, fabricante legal, registro aplicável, rotulagem e proprietário das IFU, manutenção de arquivos. | 'Apoiamos regulatórios' sem obrigação nomeada. | Mapear cada entrega para uma entidade e dever contratual; verificar registros públicos sempre que possível. |
| Registros de qualidade | Registros de materiais e lotes, rastreabilidade de processos, inspeção, calibração, não conformidades e controle de mudanças. | 'Rastreabilidade' significa apenas uma etiqueta de envio. | Rastreie um lote desde as entradas até a inspeção, liberação e envio. |
| Conjunto de instrumentos | Lista de instrumentos, layout da bandeja, tamanhos compatíveis, itens de teste, peças sobressalentes e propriedade do conjunto. | 'Conjunto padrão incluído' sem lista de materiais. | Reconcilie a lista com a matriz do implante e identifique os itens com preços separados. |
| Embalagem e esterilização | Registros de estado de fornecimento, embalagem, processo, local responsável, validação e liberação. | 'Estéril pronto' sem evidências. | Combine os registros com o dispositivo, configuração da embalagem, processo e mercado-alvo. |
| Termos comerciais | Inclusões, exclusões, ferramentas, amostras, testes, instrumentos, frete, pagamento e mínimos por SKU. | Um preço unitário com premissas abertas. | Use uma matriz de escopo; compare os totais apenas na mesma base. |
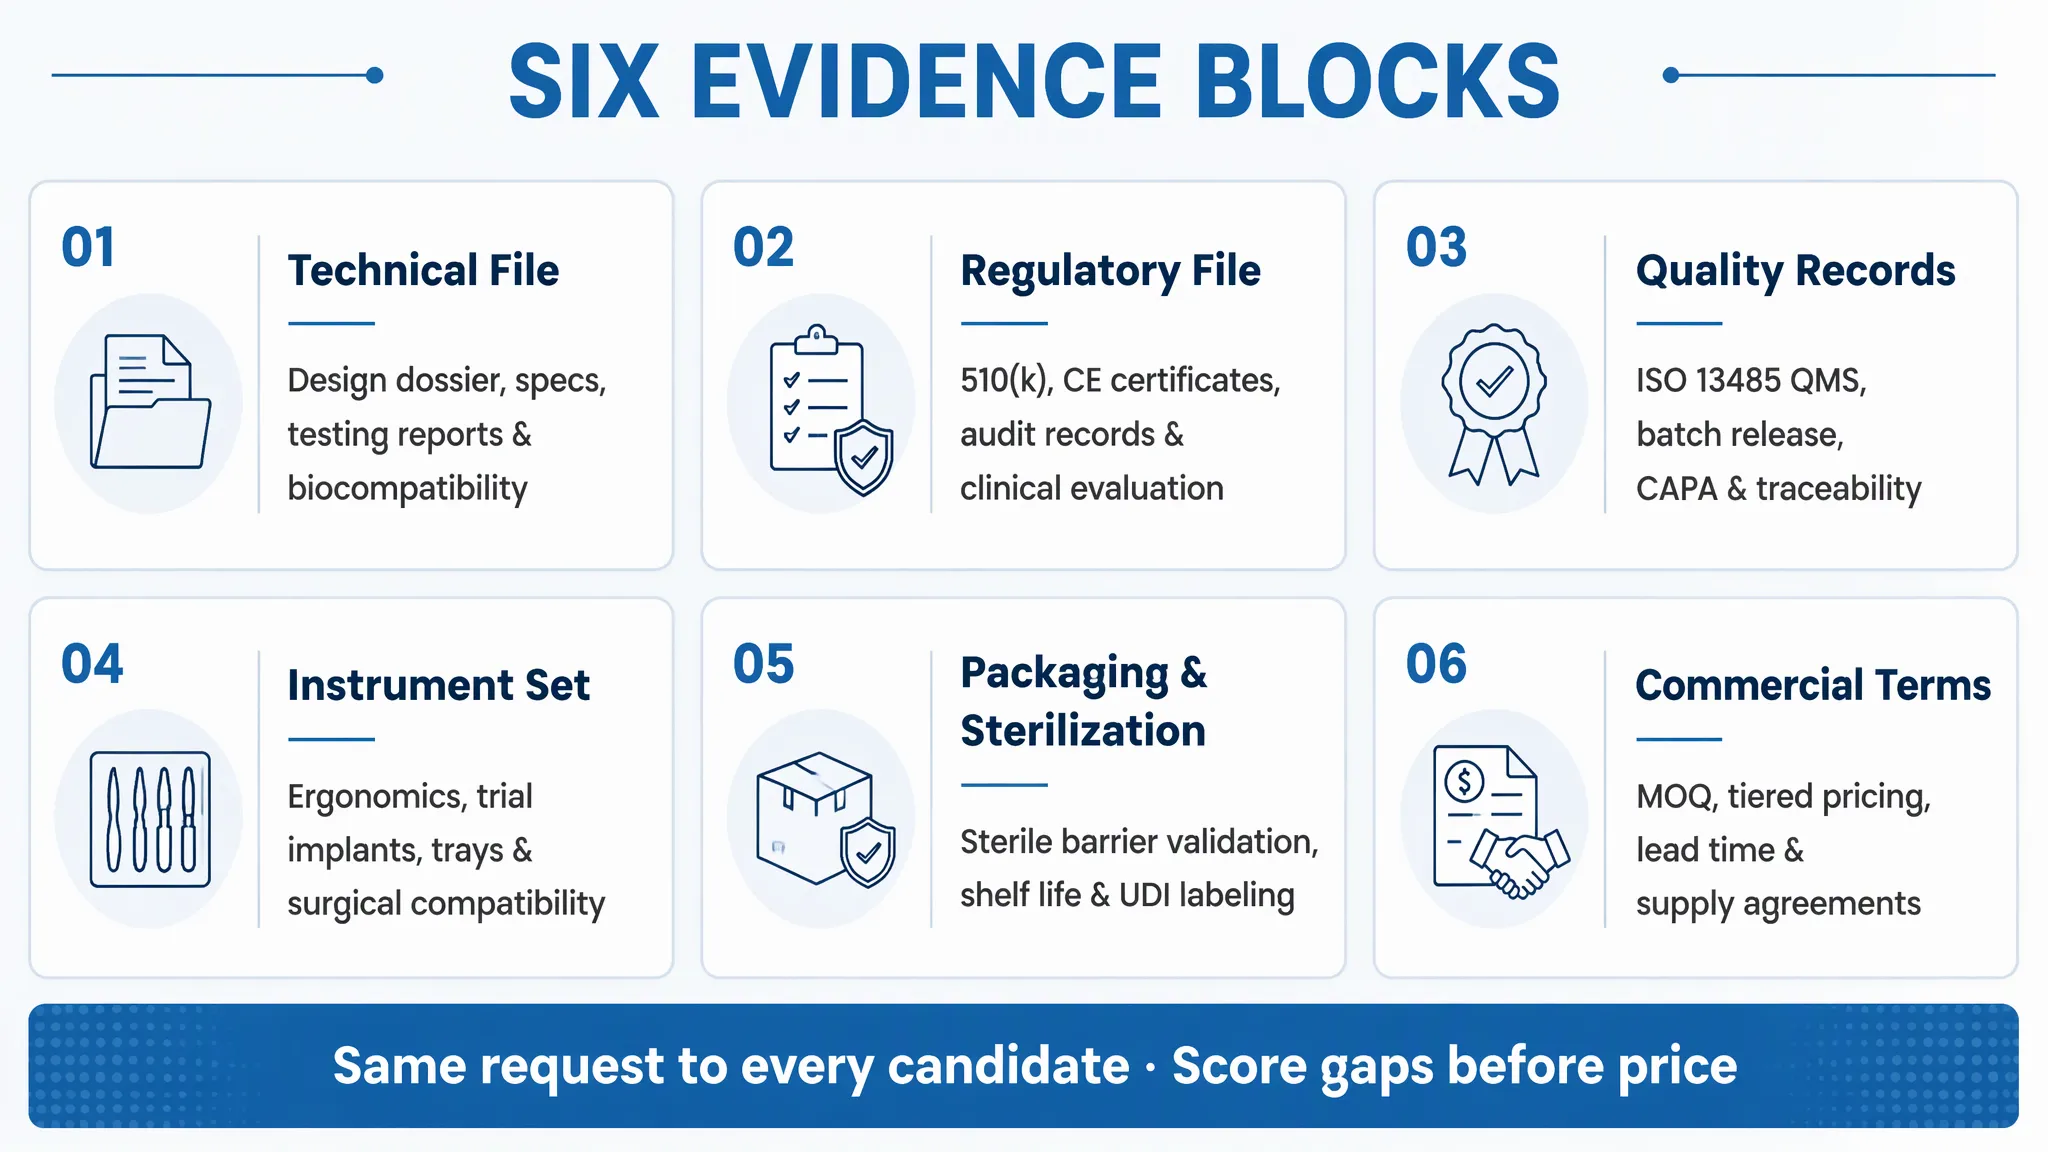
Exija uma resposta para cada linha. 'Não aplicável' deve incluir um motivo e o proprietário que o reavaliará se o escopo mudar. Marque as evidências como verificadas, recebidas mas não verificadas, abertas, excluídas ou não aplicáveis e pontue-as separadamente do preço.
4. O que um certificado ISO 13485 cobre – e o que não cobre?
Um certificado ISO 13485 é evidência de que um sistema de gestão da qualidade foi avaliado em relação a um escopo declarado por um organismo de certificação. O certificado não é uma aprovação de dispositivo, autorização de comercialização ou prova de que todos os produtos, fábricas, processos ou subcontratados na rede de um fornecedor estão cobertos. A própria ISO explica que não realiza certificação. Para os compradores, a tarefa decisiva é verificar o organismo de certificação emissor e o escopo exato, local e validade indicados no documento.
Confirme se o certificado nomeia a entidade legal e o site citados. Seu escopo pode abranger projeto, fabricação, montagem, esterilização, distribuição ou apenas operações selecionadas; compare-o com o trabalho realizado. Pergunte como outros locais e subcontratados são controlados.
O QMSR da FDA entrou em vigor em 2 de fevereiro de 2026 e incorpora a ISO 13485:2016 por referência em partes da estrutura do sistema de qualidade dos EUA. Isso não transforma um certificado privado em certificação FDA ou autorização de dispositivo. A FDA não emite certificados de conformidade com a ISO 13485, e as partes regulamentadas ainda devem atender aos requisitos aplicáveis à sua função e produto. Veja o Visão geral do FDA QMSR e Explicação da ISO sobre a certificação ISO 13485.
Ao comparar um fabricante contratado pela ISO 13485, concentre-se no escopo do certificado e no local que executará o trabalho cotado e, em seguida, verifique as evidências do produto e do processo separadamente.
Registre o número do certificado, entidade, local, escopo, órgão emissor, datas de validade e exclusões. Verifique a autenticidade sempre que possível e solicite registros do projeto mostrando que o sistema se aplica às operações cotadas.
Pergunte também se o escopo ou local mudou desde a emissão do certificado e se alguma atividade relevante é controlada por um fornecedor externo. Um fornecedor deve ser capaz de explicar como os controles de compra, a qualificação, a aceitação de entrada e a notificação de alterações se aplicam às etapas terceirizadas. Se o certificado cobrir o projeto, mas o fornecedor fabricar apenas de acordo com os desenhos do cliente – ou o contrário – observe essa distinção em vez de assumir uma cobertura mais ampla.
5. Apoio regulatório: quem é o proprietário do arquivo e quem o mantém?
O “suporte regulatório” para um dispositivo ortopédico não é uma entrega até que as responsabilidades sejam nomeadas. Mapeie o fabricante legal, o proprietário da marca ou desenvolvedor de especificações, o detentor do registro ou da listagem, quando aplicável, o representante ou importador autorizado e o distribuidor para cada mercado-alvo.
Pergunte quem possui documentação técnica, registros de riscos e testes, declarações, rótulos mestres e registros; quem pode aprovar alterações, manter registros e responder às autoridades; e qual acesso continua após o término. Uma cópia controlada, direito de acesso e direito de propriedade são diferentes.
O MDR da UE atribui obrigações aos fabricantes e também aos importadores e distribuidores. Estabelece deveres do fabricante para a documentação técnica e o sistema de qualidade, com responsabilidades dependendo da função e dispositivo jurídico da parte. Revise o Regulamento de Dispositivos Médicos da UE e obtenha aconselhamento específico do mercado antes de contratar.
Nos Estados Unidos, distinguir o registo do estabelecimento e a listagem de dispositivos do estado pré-comercialização; registro ou listagem por si só não é aprovação ou autorização do dispositivo. Identifique o caminho ou isenção aplicável e a parte responsável. Os contratos podem atribuir tarefas, mas não podem eliminar deveres legais.
Para cada entrega, registre a entidade responsável, o proprietário operacional, as evidências e o gatilho da mudança. Defina o que acontece com os arquivos e acessos caso o relacionamento com fornecedor ou marca termine.
Para projetos de marca própria, defina quem lida com alterações de rótulos, reclamações, comunicação de eventos adversos, ações de campo e acesso a registros de dispositivos. Especifique os contactos necessários e as funções de partilha de informações; revisar essas alocações com consultores regulatórios qualificados para cada mercado.
6. Transferência de projetos ortopédicos: desenhos, ferramentas e propriedade de validação
No início do projeto, distinguir os insumos de propriedade do comprador, a tecnologia de base do fornecedor e o trabalho criado em conjunto. Abrange desenhos, CAD, especificações, instruções de processo, programas de inspeção, acessórios, moldes, programas de usinagem, medidores, métodos e relatórios de validação de projeto.
Para ferramental, título do documento, armazenamento, ID, manutenção, acesso e condições de liberação ou transferência. Indique se é dedicado ou partilhado e como a produção pode continuar se um fornecedor ficar indisponível. Uma declaração de propriedade sem termos de custódia e recuperação está incompleta.
Acorde quais operações exigem qualificação ou validação, quem aprova protocolos, trata de desvios, paga e retém relatórios e dados brutos. Onde IQ/OQ/PQ se aplicar, defina evidências e critérios de aceitação para cada estágio; a sigla por si só não é um produto final.
Crie um pacote de transferência antes do congelamento do projeto: desenhos atuais, lista de materiais, fluxo de processo, lista de fornecedores, métodos de teste, modelos de inspeção, parâmetros validados, registros de embalagem, mapa de rastreabilidade e registro de alterações abertas. Defina direitos de acesso e licenciamento, protegendo ao mesmo tempo o know-how de fornecedores não relacionados.
Defina regras de controle de alterações para especificações críticas e defina quando as alterações acionam revalidação, revisão regulatória, aviso ao cliente ou novas amostras. Isso evita que o projeto dependa de conhecimento não documentado do processo.
Inclua um exercício de transição no plano do projeto: liste os arquivos e ativos que um fabricante receptor precisaria, identifique qualquer formato ou dependência de software e confirme se uma cópia controlada pode ser produzida. Um pacote de transferência viável deve preservar o histórico de revisões e as ligações entre as entradas do projeto, as configurações do processo, os métodos de inspeção e os lotes feitos sob cada linha de base aprovada.
7. Conjuntos de instrumentos ortopédicos e esterilização fazem parte do projeto
Uma cotação de implante pode omitir os instrumentos necessários para a configuração proposta. Defina os números de peça do conjunto de instrumentos ortopédicos, compatibilidade de tamanho, testes quando relevante, layout da bandeja, peças sobressalentes, status reutilizável ou de uso único, informações de reprocessamento, proprietário da atualização e se o conjunto está incluído, com preço separado, fornecido pelo cliente ou excluído.
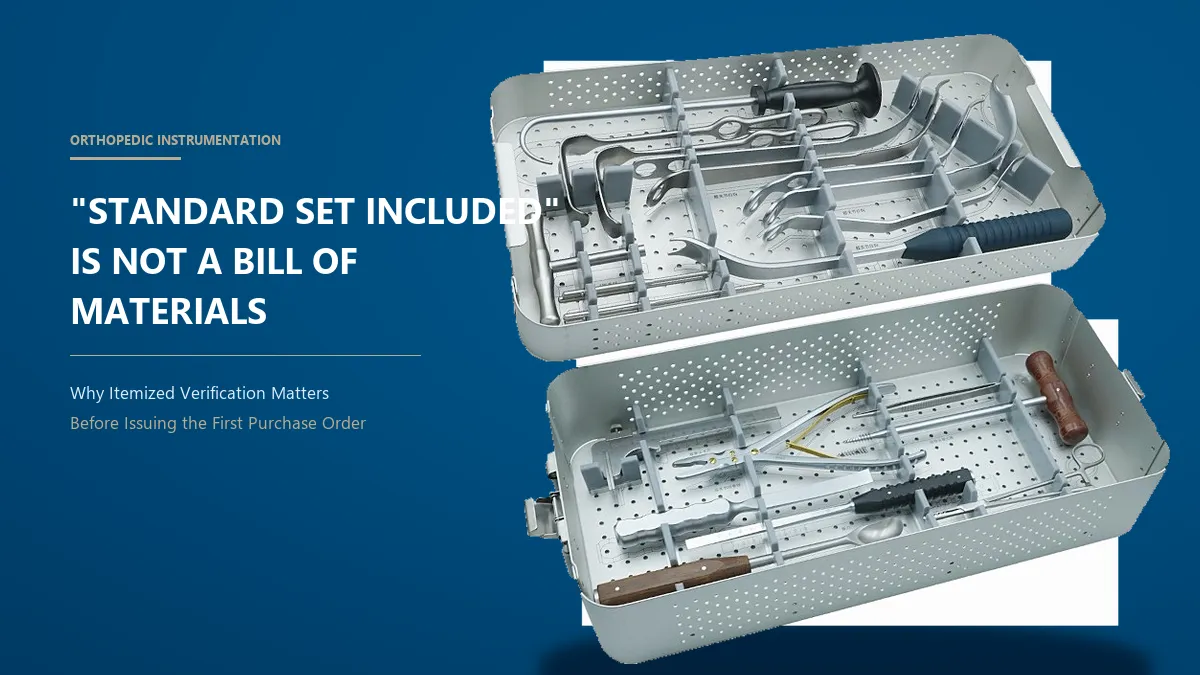
| Elemento do projeto | O que a cotação deve identificar | Verificação do comprador |
|---|---|---|
| Lista de instrumentos | Número da peça, revisão, faixa de tamanho, quantidade, material ou acabamento quando relevante. | Combine a lista com a matriz do implante e resolva ferramentas não listadas. |
| Bandeja ou recipiente | Configuração, mapa de conteúdo, propriedade, posições sobressalentes, limite do processo. | Confirme a capacidade e os registros de limpeza, inspeção e reprocessamento aplicáveis. |
| Instrumentos reutilizáveis | Instruções atuais de limpeza, inspeção, manutenção e reprocessamento; critérios de desgaste. | Combine as instruções com os requisitos de rotulagem estabelecidos e de mercado. |
| Implantes ou kits estéreis | Estado estéril, embalagem, local de processamento, evidência de liberação, rótulo do proprietário. | Combine registros e suporte de prazo de validade com a configuração exata do produto e do mercado. |
| Amostras e primeiro pedido | Material equivalente à produção, processo, embalagem e desvios identificados. | Defina verificações repetidas se o local, o processo, o material ou a embalagem forem alterados. |
Para sistemas de trauma, revise os conjuntos de instrumentos fornecidos com os implantes como um item de escopo separado e pergunte se a configuração exata em sua RFQ está coberta. Não inferir uma bandeja, suporte de parafusos, componente de teste ou estado estéril a partir do nome de uma família de implantes. Solicite a lista de materiais do conjunto, detalhes da embalagem e declaração de compatibilidade vinculada às revisões citadas.
Para conjuntos reutilizáveis, defina alterações de campo, substituição de instrumentos danificados ou ausentes e identificação da bandeja. Para kits estéreis, combine as evidências do processo com a combinação exata de componente e embalagem. Liste cada estado de fornecimento separadamente na RFQ.
8. MOQ, mínimos por tamanho e financiamento de primeira ordem
Um MOQ de nível familiar pode ocultar pisos separados para cada tamanho, lado, material ou configuração. Pergunte se os mínimos são por SKU e o que os motiva: compra de material, configuração, lote de embalagem, carga de esterilização, versão do rótulo ou política comercial.
Mapeie a quantidade de lançamento, o padrão de reabastecimento, a unidade de embalagem, as restrições de prazo de validade, quando aplicável, e instrumentos separados ou estoque de teste para cada SKU. Uma matriz ampla pode criar exposição ao capital de giro mesmo quando o MOQ total parece pequeno. Confirme como um “sortimento” é dividido e rotulado.
Use um modelo de financiamento de primeira ordem transparente em vez de adivinhar um MOQ “típico”:
Solicite suposições para operações incluídas, quebras de quantidade, amostras, mínimos por tamanho, marcos de pagamento e material dedicado ou trabalho em processo se um projeto for interrompido. Compare unidades, moeda, validade da cotação, base de entrega e impostos de forma consistente e confirme um cronograma somente depois que as portas de especificação e aprovação estiverem alinhadas.
Para o lançamento de um contrato de fabricação de dispositivos médicos, calcule cada SKU separadamente dos custos únicos.
Compare o escopo concluído e as premissas de financiamento com um guia separado para comparando duas cotações sobre o custo total . Este artigo concentra-se na preparação para projetos de fabricação por contrato; o guia complementar pode lidar com cotações mais amplas e comparação de custo total.
9. Um protocolo de amostra de 30 dias para um projeto ortopédico de três fornecedores
Use os mesmos insumos controlados para cada fornecedor. Este esboço de 30 dias é um modelo de planejamento, não uma promessa de que cada dispositivo, teste ou revisão regulatória possa ser concluído nesse período. Comece após a conclusão da RFQ; planeje uma validação mais longa separadamente.
| Janela | Ação do comprador | Evidência do fornecedor ou saída | Porta de decisão |
|---|---|---|---|
| dos dias 1 a 7 RFQ de emissão |
Envie desenhos, matriz, mercados, escopo do instrumento e lista de verificação de evidências idênticos para todos os candidatos. | Resposta do escopo, fabricante e local legais, escopo do certificado, mapa de processos, funções regulatórias e perguntas. | Compare apenas quando os limites do projeto e as entidades responsáveis estiverem claros. |
| Dias 8–14 Receba amostras |
Registre a identidade da amostra, revisão, lote, estado da embalagem e documentos. | Amostras identificadas, materiais acordados e registros de inspeção, lista de instrumentos e diferenças entre amostra e produção. | Pause amostras que não podem ser vinculadas a uma revisão, lote ou roteiro. |
| Dias 15–21 Verificações de bancada |
Meça as dimensões acordadas, inspecione o acabamento e a rotulagem e verifique o ajuste do instrumento em relação aos critérios. | Métodos de teste, rastreabilidade, evidências de processos e embalagens e respostas às descobertas. | Registre aprovação, reprovação, desvio ou não avaliado para cada característica. |
| Dias 22–30 Resolução |
Compare lacunas, consolide questões e defina condições de aprovação ou outro exemplo de ciclo. | Documentos corrigidos, proprietários de ações, escopo revisado e plano de trabalho aberto. | Prossiga quando as lacunas críticas forem eliminadas ou formalmente aceitas pelas partes responsáveis. |
Manter a revisão não clínica, a menos que o produto, a avaliação e a jurisdição permitam explicitamente o contrário. As verificações de bancada não constituem avaliação clínica, validação de projeto ou autorização de comercialização. Reavalie as verificações se houver alterações no material, local, processo, instrumento ou embalagem. Pontue todos os candidatos nos mesmos blocos de evidências e preserve a linha de base e os registros aprovados.
Escreva os critérios de aceitação antes da chegada das amostras, incluindo como serão tratadas a incerteza de medição, resultados limítrofes, documentos faltantes e desvios. Mantenha o registro de amostras, fotografias quando apropriado, registros de medição e respostas do fornecedor sob controle de revisão. Se um candidato precisar de uma segunda amostra, dê aos outros candidatos uma oportunidade justa de abordar lacunas de evidências equivalentes, em vez de alterar os critérios no meio da comparação.
10. Sete sinais de alerta e doze perguntas para a RFQ
Sete sinais de alerta para resolver antes da aprovação
- O endereço de produção é omitido ou está em conflito com os registros legais, de qualidade ou do produto.
- O certificado ISO 13485 expirou, não foi autenticado ou não corresponde à entidade, local ou escopo.
- O “suporte” regulatório não tem fabricante, detentor de arquivo, mercado, produto final ou proprietário de manutenção nomeado.
- A rastreabilidade termina no embarque e não pode vincular o lote a insumos, processos e inspeção.
- As amostras não podem ser vinculadas a uma rota equivalente à produção ou as diferenças são retidas.
- Uma análise do site focada no produto é recusada e nenhum registro corroborativo é oferecido.
- O pré-pagamento total é exigido sem justificativa, marcos ou proteção para ferramentas, trabalho em processo e registros.
Uma bandeira vermelha é um aviso para investigar, não um veredicto automático. Registrar as evidências e a resolução; deixar lacunas materiais visíveis em vez de fechá-las com uma declaração geral de “conformidade”.
Separar as lacunas regulatórias e de rastreabilidade das preferências comerciais. Atribua um proprietário e data de vencimento para cada ponto aberto; silêncio não é aceitação.
Doze perguntas para enviar com a RFQ
- Qual pessoa jurídica fabrica o dispositivo e onde ocorre cada operação citada?
- Quais operações são subcontratadas e quais registros de qualificação e lote estão disponíveis?
- Qual certificado cobre o site e o escopo e como seu status pode ser verificado?
- Quem é o fabricante legal em cada mercado-alvo e cujo nome aparece nos discos e nas etiquetas?
- Quem mantém e atualiza os arquivos regulamentares e técnicos, e que acesso sobrevive à rescisão?
- Quais revisões de desenhos, materiais, configurações e critérios de aceitação são cotados?
- Como os lotes de materiais e processos estão vinculados à inspeção, liberação e expedição?
- Quais testes estão incluídos, com que método, equipamento, critérios e relatório?
- Quais instrumentos, bandejas, testes, embalagens e produtos de esterilização estão incluídos?
- Quais processos precisam de validação e quem é o proprietário dos protocolos, dados, desvios e relatórios?
- Quem possui ferramentas e arquivos de projeto e como eles são transferidos ou liberados?
- Quais são os mínimos, exclusões e marcos de pagamento por SKU?
11. Perguntas frequentes
Como posso comparar de forma justa os fabricantes ortopédicos contratados?
Dê a cada candidato os mesmos desenhos controlados, matriz de configuração, mercados-alvo, escopo do instrumento e solicitação de evidências. Compare entidades nomeadas, escopo de site e certificado, responsabilidades regulatórias, rastreabilidade, validação, embalagem e inclusões comerciais separadamente. Registre as lacunas abertas antes de pontuar o preço e certifique-se de que um revisor interno use os mesmos critérios para cada resposta.
A ISO 13485 é suficiente para iniciar um projeto de fabricação por contrato?
Não. É uma evidência do sistema de qualidade para um escopo, local e período de certificação declarados. Confirme se o escopo cobre o trabalho e, em seguida, verifique separadamente o status regulatório específico do produto, os requisitos técnicos, os controles do processo, as evidências de validação, a rastreabilidade e o acordo do projeto. Não se trata de uma autorização de dispositivo ou de comercialização.
Quem é o proprietário do design e das ferramentas após o término do projeto?
O contrato deve responder isso diretamente. Insumos separados de propriedade do comprador, tecnologia de base do fornecedor e trabalho criado pelo projeto. Definir título, direitos de uso, custódia, manutenção, acesso a registros controlados e o processo de liberação ou transferência de ferramentas e arquivos na rescisão. Inclua quaisquer limites de acesso ou licenciamento por escrito.
O que uma cotação de fabricação contratada deve incluir além do preço unitário?
Deve definir a revisão do produto e o escopo do SKU, incluindo operações, testes, instrumentos, responsabilidades de embalagem e esterilização, ferramentas, validação, resultados regulatórios, suposições de MOQ, exclusões, marcos de pagamento, base de entrega e validade da cotação. As suposições sem preço devem ser listadas como itens em aberto, com um proprietário e um ponto de decisão.
Quantos fornecedores devo provar antes do primeiro pedido?
Não existe um número universal. A amostragem de mais de um candidato qualificado pode expor diferenças no escopo e nas evidências, mas cada amostra deve usar a mesma especificação e critérios de revisão. Escolha o número que sua equipe pode avaliar minuciosamente e documentar, considerando o risco do projeto e a capacidade de revisão disponível.
Uma empresa comercial pode lidar com um projeto de fabricação por contrato?
Ele pode coordenar um projeto, mas o comprador deve identificar o fabricante legal, os locais de produção, os subcontratados, as responsabilidades de qualidade, o proprietário do arquivo regulatório e a parte responsável pela liberação e controle de alterações. Os registros de contratos e produtos devem estar alinhados com essas funções, e o comprador deve saber quem pode aprovar uma mudança.
12. Próximo passo: transformar a comparação em um resumo do projeto
Defina a família de produtos, a matriz de configuração, o mercado-alvo, as entradas do projeto, o escopo do instrumento e revise os registros antes da RFQ. Separe as evidências exigidas dos itens acordados durante o desenvolvimento. Se você estiver avaliando um modelo de serviço, revise como nossos projetos OEM/ODM são definidos e, em seguida, envie a mesma solicitação de evidência para cada candidato.
Nomeie revisores internos de engenharia, qualidade, regulatórios e comerciais. Mantenha um registro de decisões para alterações em amostras, processos ou suposições de mercado.
Mantenha o escopo, os proprietários, as lacunas de evidências e os termos de transferência em um único registro de decisão.
Discuta um projeto de fabricação por contrato
Compartilhe sua família de dispositivos, mercado-alvo, faixa de configuração, instrumentos e questões-chave. A equipe pode revisar o escopo e as necessidades iniciais de evidências; confirmar os requisitos regulamentares para o dispositivo e mercado específicos.
Fontes e notas de atualização
O contexto regulatório foi verificado em relação à atual visão geral do QMSR da FDA, à explicação da certificação ISO 13485 da ISO e ao Regulamento (UE) 2017/745 sobre EUR-Lex. Estas fontes suportam apenas descrições gerais; eles não determinam o caminho ou as responsabilidades de um dispositivo específico. Os compradores devem verificar as regras atuais, o escopo do certificado, os registros dos dispositivos e a alocação contratual para cada mercado-alvo.
Última revisão: 16 de novembro de 2026. Este guia de aquisição é informativo e não substitui a revisão legal, regulatória, de qualidade, de engenharia ou clínica de um projeto de dispositivo específico.

