


Guide OEM des implants de traumatologie | Approvisionnement en distributeurs et marques privées
Un OEM de plaque de verrouillage tibiofibulaire distal fiable doit contrôler bien plus que la géométrie de la plaque. Les acheteurs doivent vérifier la définition du produit, le matériau de l'implant, l'interface des vis de verrouillage, l'usinage et la finition, la traçabilité, la justification des tests, l'itinéraire de conditionnement et la documentation spécifique au marché avant d'approuver les échantillons ou la production.
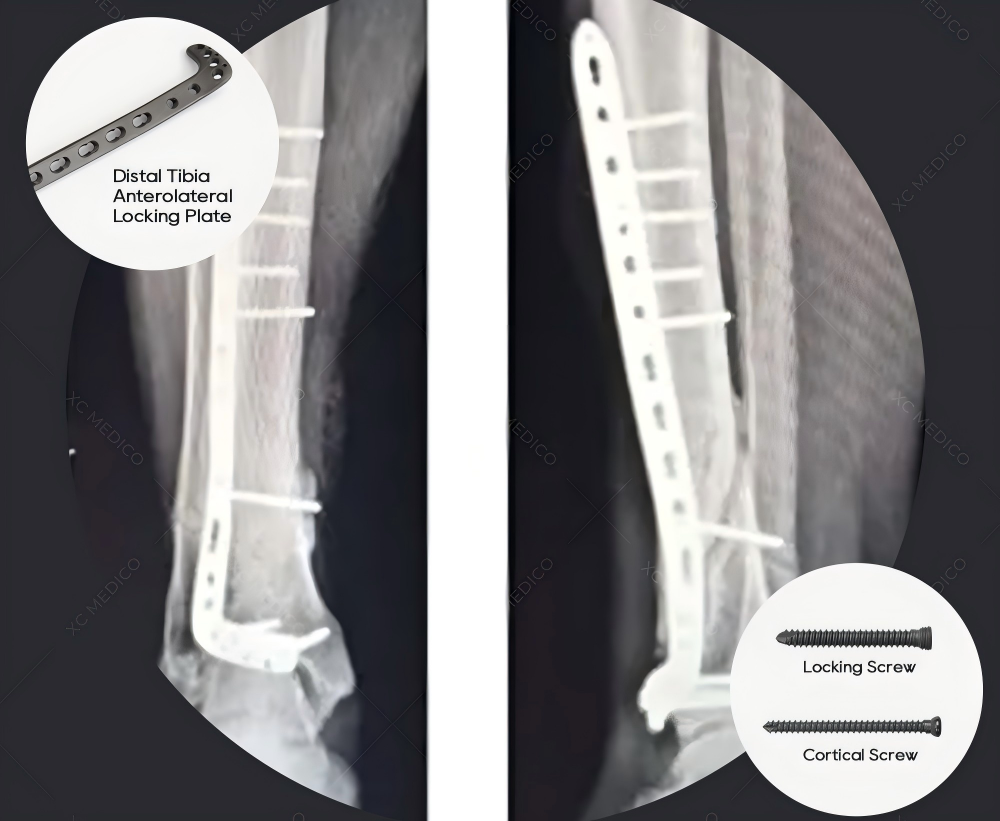
Comment qualifier un OEM de plaque de verrouillage tibio-fibulaire distal ?
Commencez par définir le système exact de plaques et de vis, le marché prévu et la configuration d'approvisionnement. Qualifiez ensuite le fabricant légal et les sites de production, examinez la portée du système qualité applicable, confirmez l'autorisation de mise sur le marché spécifique au produit, auditez les processus critiques, inspectez les échantillons représentatifs et approuvez un premier lot de production contrôlé.
Pour la plaque elle-même, concentrez-vous sur la géométrie anatomique, l’épaisseur de la plaque et l’état des bords, l’emplacement et l’angle du trou de verrouillage, l’interface vis-plaque, le matériau et l’état de la surface. Pour le programme, examiner les dessins, la gestion des risques, la vérification et la validation, la traçabilité, l'étiquetage, l'emballage, la stérilisation le cas échéant, le contrôle des modifications, le support des instruments et les responsabilités après la commercialisation.
Meilleure réponse courte : sélectionnez l'OEM d'implant de traumatologie qui peut produire à plusieurs reprises le système plaque-vis-instrument approuvé et fournir des preuves liées au produit pour le marché de destination exact. Un prototype visuellement attrayant ou une offre basse ne suffisent pas.
Définissez d’abord ce que signifie « Plaque de verrouillage tibio-fibulaire distale »
La terminologie de recherche dans cette catégorie est incohérente. Les acheteurs peuvent utiliser une plaque tibio-fibulaire distale, une plaque de verrouillage du péroné distal, une plaque du péroné latérale, une plaque du tibia distal ou une plaque de verrouillage de la cheville pour les produits qui ne sont pas interchangeables. Avant de demander un devis OEM, indiquez l’emplacement anatomique exact et la famille de produits prévue.
Listes XC Medico Plaque de verrouillage tibio-fibulaire distale-I, Plaque de verrouillage tibiofibulaire distale-III et produits associés ensemble d'instruments tibio-fibulaire distal . Traitez ces pages comme des points de départ de votre portefeuille et demandez les spécifications contrôlées actuelles, le statut réglementaire et la matrice de compatibilité pour le projet exact.
Caractéristiques critiques de conception et de qualité à examiner
Une plaque de verrouillage anatomique est un système d'interface. Sa géométrie doit être contrôlée avec les vis et instruments correspondants. Les caractéristiques suivantes méritent souvent un examen approfondi, mais la liste finale doit provenir de l'analyse des risques du produit, des résultats de la conception et de la stratégie réglementaire.
| Fonctionnalité | Pourquoi les acheteurs l'examinent | Preuve de vérification possible | Niveau de contrôle |
|---|---|---|---|
| Contour et dimensions de la plaque | Définit la conformité à la conception approuvée et au positionnement du système. | Programme de dessin contrôlé, de montage ou de MMT, rapport de mesure et échantillon maître approuvé. | Critique |
| Épaisseur, bords et rayons de la plaque | Affecte la conformité de la conception, l’état de la surface et l’interaction avec les tissus environnants. | Résultats dimensionnels, norme visuelle, critères de bord ou de rayon et inspection agrandie. | Critique |
| Géométrie du trou de verrouillage | Contrôle l’engagement des vis, la trajectoire et la répétabilité de l’interface. | Inspection de filetage ou de caractéristiques, mesure de trajectoire, jauges étalonnées et test d'interface fonctionnelle. | Critique |
| Compatibilité plaque-vis | Le mécanisme de verrouillage doit être évalué comme un système défini et non comme deux parties indépendantes. | Matrice de compatibilité, méthode d'assemblage, contrôles d'insertion et de retrait, critères liés au couple si justifiés. | Critique |
| Matériau et microstructure | L'identité et le traitement des matériaux doivent correspondre aux spécifications approuvées. | Certificat d'usine, vérification de réception, trace de chaleur ou de lot, dossiers métallurgiques et mécaniques requis. | Critique |
| Surface et propreté | Les bavures, les résidus, la contamination et les dommages peuvent créer des problèmes de qualité et d'enregistrement. | Critères de surface, validation ou vérification du nettoyage, justification des résidus et des particules, dossiers de manipulation. | Basé sur le risque |
| Marquage et traçabilité | Relie l’appareil ou le package aux données de base contrôlées et à l’historique de production. | Spécifications du marquage, preuves de lisibilité et de durabilité, données UDI le cas échéant, exercice de traçage des lots. | Basé sur le marché |
Évitez les allégations cliniques non étayées : des termes tels que « ajustement anatomique parfait », « zéro irritation » ou « fixation garantie » nécessitent des preuves appropriées et peuvent ne pas convenir à l'étiquetage ou à la commercialisation. Utilisez plutôt un langage de conception et de fabrication mesurable.
Flux de fabrication OEM d’implants de traumatologie
Un projet mature passe par des étapes contrôlées. L'acheteur doit savoir quelle organisation est propriétaire de chaque étape et quels enregistrements seront inclus dans l'historique de conception, de dispositif ou de production.
Revue de XC Medico publiée flux de travail orthopédique OEM/ODM et capacités de fabrication d'implants , puis vérifiez les détails spécifiques au projet lors de la qualification du fournisseur.
1Spécifier le matériau de l'implant sans équivalence ambiguë
N'écrivez pas uniquement « titane médical », « TC4 » ou « Ti-6Al-4V » dans la demande de prix. Identifiez la norme de matériau en vigueur, la qualité de l'alliage, la forme du produit, son état et toute exigence spécifique au projet. L'ASTM F136, par exemple, couvre l'alliage Ti-6Al-4V ELI recuit ou corroyé pour les applications d'implants chirurgicaux. ELI signifie interstitiel très faible et ne doit pas être déduit d'une déclaration générique Ti-6Al-4V ou TC4.
Le matériau correct dépend de la conception approuvée et du plan réglementaire. Exigez une traçabilité depuis la plaque finie jusqu'à la chaleur ou le lot du matériau, et rapprochez les spécifications d'achat, le certificat d'usine, les résultats de réception, le voyageur et l'enregistrement de la version finale.
2Contrôler les interfaces d'usinage, de fixation et de verrouillage CNC
L'équipement à cinq axes peut aider à fabriquer des géométries complexes, mais une liste d'équipement ne prouve pas la capacité du processus. Passez en revue le contrôle de configuration, les montages personnalisés, la stratégie de référence, les programmes qualifiés, les règles de durée de vie des outils, l'inspection en cours de processus et la méthode de mesure des fonctionnalités de verrouillage angulaires ou filetées.
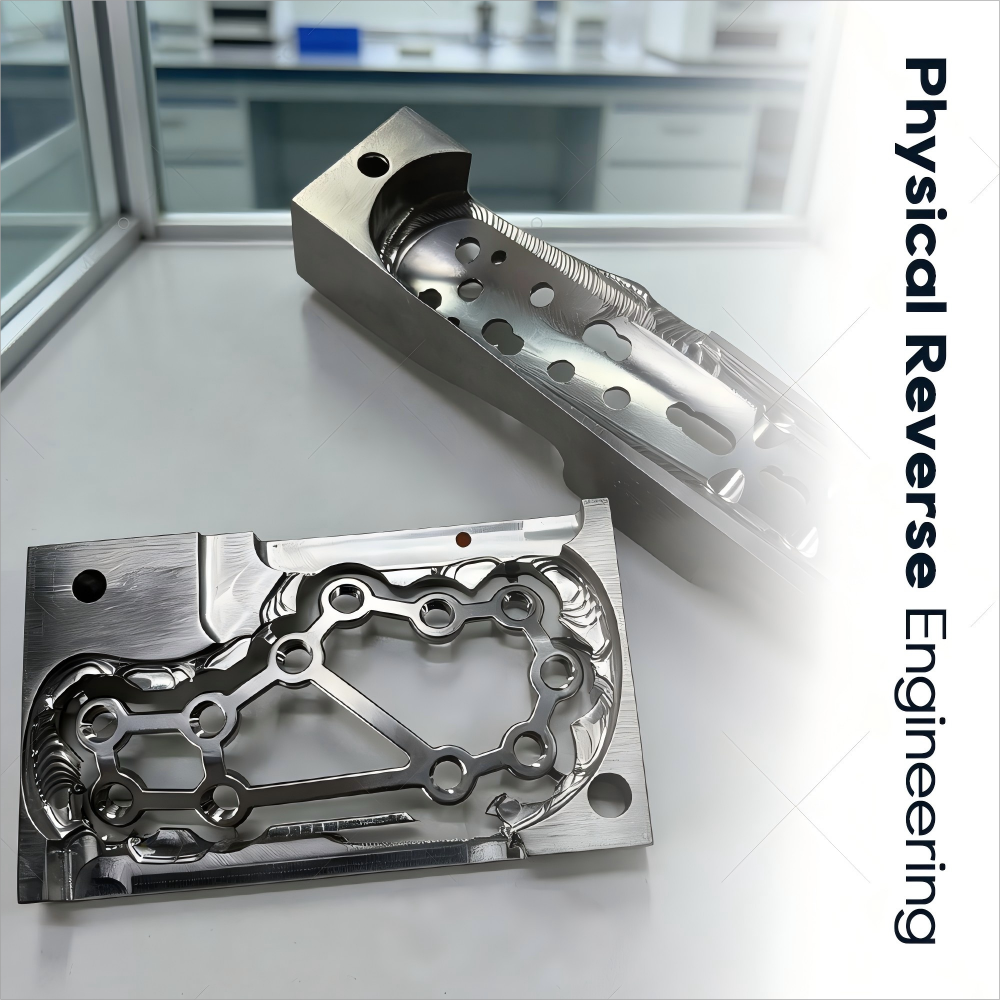
Pour les trous de verrouillage, l’inspection dimensionnelle à elle seule peut ne pas démontrer pleinement les performances de l’interface. Le plan de vérification doit porter sur la combinaison approuvée de plaque, de vis, de tournevis et de guide, y compris les critères d'acceptation fonctionnelle applicables et les effets de l'usure de l'outil.
3Définir l'ébavurage, la finition de surface et le nettoyage
La finition n’est pas seulement cosmétique. Établir des critères d'acceptation pour les bavures, les arêtes vives, les rayures, les piqûres, les supports incrustés, la décoloration et autres conditions de surface pertinentes. Utilisez des normes visuelles, un grossissement et des mesures approuvés, le cas échéant, plutôt que de vous fier à « l'apparence ».
Les exigences de nettoyage doivent refléter la conception de l'appareil, les résidus introduits par l'usinage et la finition, le traitement ultérieur, l'emballage et l'état de la fourniture. Cartographiez les liquides de refroidissement, les huiles, les composés de polissage, les particules et la contamination liée à la manipulation. Si le produit est fourni stérile, le nettoyage doit prendre en charge le processus de stérilisation et d'emballage validé. S'il est fourni non stérile, les informations d'étiquetage et de retraitement doivent correspondre au modèle d'approvisionnement prévu et aux exigences applicables.
4Relier l’inspection et les tests à la stratégie de risque et de réglementation
Un plan complet peut inclure la vérification des matériaux, l'inspection dimensionnelle, l'évaluation visuelle et de surface, les tests d'interface plaque-vis, la corrosion ou toute autre évaluation liée aux matériaux, les performances mécaniques, le nettoyage, les tests d'emballage et la validation de la stérilisation, le cas échéant. Ne copiez pas la liste de tests d'un concurrent sans confirmer sa pertinence par rapport à la conception en question et au marché cible.
Les directives de la FDA pour les plaques orthopédiques de fixation des fractures traitent des caractéristiques définies des dispositifs, des spécifications des matériaux et des critères de performance. La voie et les tests applicables dépendent de la conception de la plaque. Certains domaines d'application des lignes directrices sont limités aux configurations de plaques dont le pire des cas peut être évalué à l'aide de méthodes spécifiées ; des plaques anatomiques complexes peuvent nécessiter une justification différente ou supplémentaire. Définissez le pire des cas à l’aide d’une analyse technique et réglementaire documentée, et non en sélectionnant l’échantillon le plus pratique.
XC Medico publie un général Processus de contrôle qualité des implants orthopédiques . Les acheteurs doivent demander des protocoles, des rapports, des critères d'acceptation, des écarts et des approbations spécifiques au produit pour la famille de plaques de verrouillage tibiofibulaire distal.
Exigences en matière d'emballage, de stérilisation, d'UDI et d'accès au marché
Ces exigences sont des caractéristiques d'usine conditionnelles et non universelles. Définissez-les à partir du marché de destination, de la classification des appareils, du rôle de l'étiqueteur et des conditions d'approvisionnement prévues.
Marquage UDI et laser
Un laser peut marquer un logo, un numéro de catalogue, un code de lot ou tout autre identifiant contrôlé, mais la « gravure UDI sur chaque implant » n'est pas une règle universelle. Aux États-Unis, les exigences UDI concernent généralement les étiquettes et les emballages des appareils, sous réserve d'exceptions et d'alternatives. Les exigences de marquage direct de la FDA s'appliquent lorsqu'un dispositif est destiné à être utilisé plus d'une fois et retraité avant chaque utilisation. Déterminez séparément la règle applicable à l’implant, aux instruments réutilisables et aux composants définis.
Lorsque le marquage est spécifié, validez le contenu, l’emplacement, la lisibilité, la durabilité, l’impact sur la surface et le lien avec les données de base. Définissez qui est l'étiqueteur et qui crée et gère l'enregistrement UDI.
Approvisionnement stérile ou non stérile
Le conditionnement sous blister, l'irradiation gamma et l'oxyde d'éthylène ne sont pas des options de case à cocher interchangeables. Si la plaque est fournie stérile, choisissez et validez un processus de stérilisation, un système de barrière stérile, un processus de formage et de scellage, des performances de distribution et une durée de conservation compatibles. L'ISO 11607-1 concerne les systèmes d'emballage destinés à maintenir la stérilité des dispositifs médicaux stérilisés en phase terminale.
Si le dispositif est fourni non stérile, définissez l'emballage de protection, l'état de propreté, l'étiquetage, les instructions de retraitement validées le cas échéant et les responsabilités de l'établissement de santé ou de l'organisation en aval. Demandez à l'OEM quelles activités stériles et non stériles sont réalisées en interne et lesquelles sont externalisées.
ISO 13485, FDA, CE/MDR et autres marchés
- ISO 13485 : vérifier l'émetteur du certificat, l'accréditation, l'organisation, le site, la portée, la validité et les activités pertinentes pour le projet.
- États-Unis : déterminer la classification et la voie de pré-commercialisation applicable pour l'appareil exact. Un 510(k) est une procédure de soumission et d'autorisation spécifique au produit, et non une certification d'usine. Le FDA QMSR est entré en vigueur le 2 février 2026.
- Union européenne : correspondre au fabricant légal, à l'appareil, à la classification, à l'usage prévu, à la procédure d'évaluation de la conformité, aux certificats et à la déclaration. « Alignement CE » ne remplace pas une preuve valide spécifique à l'appareil.
- Amérique latine et autres régions : les exigences diffèrent selon les pays. Créez une matrice de responsabilité et de documentation pays par pays au lieu de demander un « dossier LATAM » générique.
Portail réglementaire : ne publiez pas et n'acceptez pas 'Certifié FDA', 'Usine 510(k),' 'Entreprise approuvée CE' ou un raccourci similaire. Vérifiez l'appareil exact, le fabricant légal, le code produit, la famille de modèles et l'autorisation de mise sur le marché de destination.
Liste de contrôle d’approbation d’échantillon de plaque de verrouillage tibiofibulaire distale
Envoyez la même liste de contrôle à chaque candidat OEM. Exigez des fichiers contrôlés et des résultats mesurés, pas seulement des photographies.
- NDA signé et propriété écrite de la conception, des outils et de la propriété intellectuelle.
- Définition approuvée de l'appareil couvrant l'anatomie, les côtés, le nombre de trous, les longueurs et les composants du système.
- Dessins contrôlés de plaques, de vis et d'instruments avec révisions.
- Spécifications des matériaux applicables et certificat d’usine représentatif.
- Exemple de traçabilité lot-matériau d’un appareil fini.
- Caractéristiques critiques pour la qualité et matrice d'inspection.
- Rapport mesuré du premier article pour chaque configuration représentative.
- Interface de verrouillage et preuve de compatibilité des instruments.
- Norme de finition de surface et d'acceptation des défauts.
- Résumé du processus de nettoyage, de manipulation et d’emballage.
- Pire des cas et justification de la vérification ou de la validation.
- Étiquette, marquage et matrice de responsabilité UDI le cas échéant.
- Définition de l’approvisionnement stérile ou non stérile et preuves à l’appui.
- Documentation actuelle du système de gestion de la qualité et du marché des produits pour le pays de destination.
- Transfert de l’échantillon vers la production et procédure de master approuvé.
- Responsabilités en matière de notification de changement, de plainte, de CAPA et d'action sur le terrain.
Pour un audit plus large, utilisez le questions du fournisseur d'implants de traumatologie et guide du fabricant de la plaque de verrouillage.
Comment interpréter un faible MOQ pour un programme de plaques OEM
Une faible quantité minimum de commande peut réduire l’exposition aux stocks lors de l’évaluation technique et commerciale, mais le MOQ doit être défini avec précision. La page OEM/ODM actuelle de XC Medico indique que les projets personnalisés peuvent démarrer à partir d'un seul ensemble. Confirmez s'il s'agit d'un jeu d'implants, d'un jeu d'instruments complet, d'une configuration gauche/droite, d'un SKU, d'un lot d'échantillons ou d'un système mixte.
Séparez par écrit quatre quantités commerciales :
- quantité d'échantillons techniques pour l'évaluation dimensionnelle et fonctionnelle ;
- quantité de vérification ou de validation déterminée par le plan de test approuvé ;
- quantité de commande commerciale initiale par SKU, taille et côté ;
- réapprovisionnement MOQ une fois que le produit entre dans l'approvisionnement de routine.
Un faible MOQ ne réduit pas les obligations de contrôle de conception, réglementaires ou de validation. Il s’agit d’un indicateur de flexibilité commerciale et non d’une preuve de la qualité du produit. Consultez les informations actuelles de XC Medico programme OEM orthopédique à faible MOQ , puis demandez un devis spécifique au projet car les configurations et les conditions commerciales peuvent changer.
Quelles preuves l’OEM doit-il fournir à chaque porte d’approbation ?
| Porte | Entrée requise | Décision de l’acheteur | Ne pas poursuivre lorsque |
|---|---|---|---|
| 1. Faisabilité | Définition du produit, marché, dessins ou saisie de référence, responsabilités et risque préliminaire. | Autoriser les travaux d’ingénierie. | L’anatomie, la propriété de la propriété intellectuelle, le rôle réglementaire ou la portée du système ne sont pas clairs. |
| 2. Prototypes | Dessins contrôlés, identité des matériaux, rapport de mesure, résultats et écarts d'interface. | Approuver l’itération ou le gel de la conception. | Les échantillons ne peuvent pas être liés aux dessins, aux matériaux et aux résultats. |
| 3. Vérification | Plan approuvé, justification du pire des cas, échantillons équivalents à la production et rapports complétés. | Approuver les preuves techniques. | Les articles ou méthodes de test ne représentent pas l’appareil commercialisé. |
| 4. Inscription | Dossier spécifique au marché, labels, dossiers d'autorisation et responsabilités de l'opérateur économique. | Approuver la soumission ou le lancement sur le marché. | Des certificats d'entreprise sont proposés à la place de preuves spécifiques à l'appareil. |
| 5. Premier lot de production | Historique de l'appareil, inspection finale, traçabilité, enregistrements d'emballage, de sortie et d'expédition. | Approuver l’approvisionnement courant. | La fabrication diffère de l’échantillon approuvé ou de la base de validation. |
| 6. Approvisionnement continu | Mesures de qualité et de livraison, changements, plaintes, CAPA, statut d'audit et examen périodique. | Maintenir, conditionner ou suspendre l’approbation. | Les changements ne sont pas signalés ou les échecs répétés restent inefficaces. |
Ressources connexes pour la fabrication d’implants de traumatologie
Préparer un examen OEM de la plaque tibio-fibulaire distale
Envoyez le marché visé, la famille de plaques, la matrice gauche/droite et de taille, l'interface à vis, les besoins en instruments, l'état de l'approvisionnement et le rôle d'enregistrement. XC Medico peut alors confirmer les produits standard disponibles, la portée de la personnalisation, le MOQ actuel, le plan d'échantillonnage, la documentation et le délai de livraison estimé.
Foire aux questions
Que dois-je envoyer pour un devis OEM de plaque de verrouillage tibio-fibulaire distale ?
Fournir le marché cible, le dispositif et l'anatomie prévus, la matrice du produit, les dessins ou les références autorisées, les exigences en matière de matériaux de plaque et de vis, les spécifications des vis et des instruments d'accouplement, l'état d'approvisionnement stérile ou non stérile, l'emballage, l'étiquetage, les prévisions annuelles et les documents réglementaires requis. Indiquez s'il s'agit d'un projet de distribution standard, de marque privée ou de développement d'un nouveau design.
Les plaques de verrouillage du tibio-fibulaire distal et du péroné distal sont-elles identiques ?
Pas nécessairement. Les fournisseurs et les acheteurs utilisent les termes de catégorie de manière incohérente. Confirmez l'emplacement anatomique spécifique, la conception, le côté, la longueur, la configuration des trous, l'utilisation prévue, la compatibilité des vis et l'autorisation du produit. N'approuvez pas un devis basé uniquement sur un nom de produit similaire.
Le TC4 est-il identique à l'ASTM F136 Ti-6Al-4V ELI ?
Ne présumez pas d’équivalence. ASTM F136 couvre spécifiquement le Ti-6Al-4V ELI forgé pour les applications d'implants chirurgicaux. Le libellé générique TC4 ou Ti-6Al-4V peut ne pas établir la qualité, l'état, la forme du produit ou la conformité à la norme applicable. Mettez la spécification exacte du matériau et la révision dans les exigences d’achat contrôlé.
Comment vérifier la qualité des trous de verrouillage ?
Commencez par une inspection contrôlée des dimensions et des caractéristiques, puis ajoutez une vérification fonctionnelle appropriée de l’interface plaque-vis-instrument approuvée. Examinez la géométrie du filetage ou du verrouillage, la trajectoire, l'état de surface, l'usure de l'outil, les jauges étalonnées, le comportement de l'assemblage et les critères d'acceptation. La méthode doit correspondre à la conception de verrouillage réelle.
Chaque implant nécessite-t-il un laser UDI marqué directement dessus ?
Aucune déclaration universelle ne devrait être faite. Aux États-Unis, les étiquettes et les emballages sont généralement soumis aux exigences UDI, sauf exception ou alternative. Le marquage direct FDA s’applique à un dispositif destiné à plusieurs usages et retraité avant chaque utilisation. Déterminez les règles séparément pour les implants à usage unique, les instruments réutilisables et les autres composants du système.
La plaque doit-elle être fournie sous blister stérile ?
Non. L’état de fourniture commercialisé peut être stérile ou non stérile. S'ils sont fournis stériles, la méthode de stérilisation, le système de barrière stérile, le processus de scellage, les performances de distribution et la durée de conservation nécessitent une validation appropriée. S'il est fourni non stérile, les responsabilités en matière d'emballage protecteur, de propreté, d'étiquetage et de retraitement doivent être définies.
Quel est le MOQ pour un programme de plaque de verrouillage personnalisé ?
La page OEM/ODM actuelle de XC Medico indique que les projets personnalisés peuvent commencer à partir d'un seul ensemble, mais la définition exacte dépend de la configuration. Confirmez la quantité d'échantillon, la quantité de validation, le MOQ commercial par SKU et le MOQ de réapprovisionnement dans le devis. Les conditions commerciales peuvent évoluer et ne remplacent pas les exigences techniques ou réglementaires.
Quels documents doivent accompagner les échantillons ?
Demandez la révision approuvée du dessin, le certificat de matériau et le lien de trace, le rapport dimensionnel du premier article, les résultats des caractéristiques critiques, les preuves d'interface plaque-vis, les enregistrements de surface et de nettoyage le cas échéant, l'échantillon de marquage, les informations d'emballage, les écarts et une déclaration claire indiquant si l'échantillon est équivalent à la production.
Références techniques et réglementaires officielles
- FDA des États-Unis : Plaques de fixation orthopédiques pour fractures – Critères de performance pour le parcours basé sur la sécurité et la performance
- FDA des États-Unis : Plaques, vis et rondelles orthopédiques pour os non rachidiens - Guide de soumission 510(k)
- FDA américaine : Réglementation du système de gestion de la qualité (QMSR)
- FDA américaine : principes de base de l'identification unique des dispositifs
- ASTM International : spécification ASTM F136 pour l'alliage d'implant chirurgical Ti-6Al-4V ELI corroyé
- ISO : emballage ISO 11607-1 pour les dispositifs médicaux stérilisés en phase terminale

