


Guía OEM de implantes de trauma | Distribuidor e abastecemento de marca privada
Un OEM de placa de bloqueo tibiofibular distal fiable debe controlar máis que a xeometría da placa. Os compradores deben verificar a definición do produto, o material do implante, a interface do parafuso de bloqueo, o mecanizado e o acabado, a trazabilidade, o fundamento das probas, a ruta de envasado e a documentación específica do mercado antes de aprobar mostras ou produción.
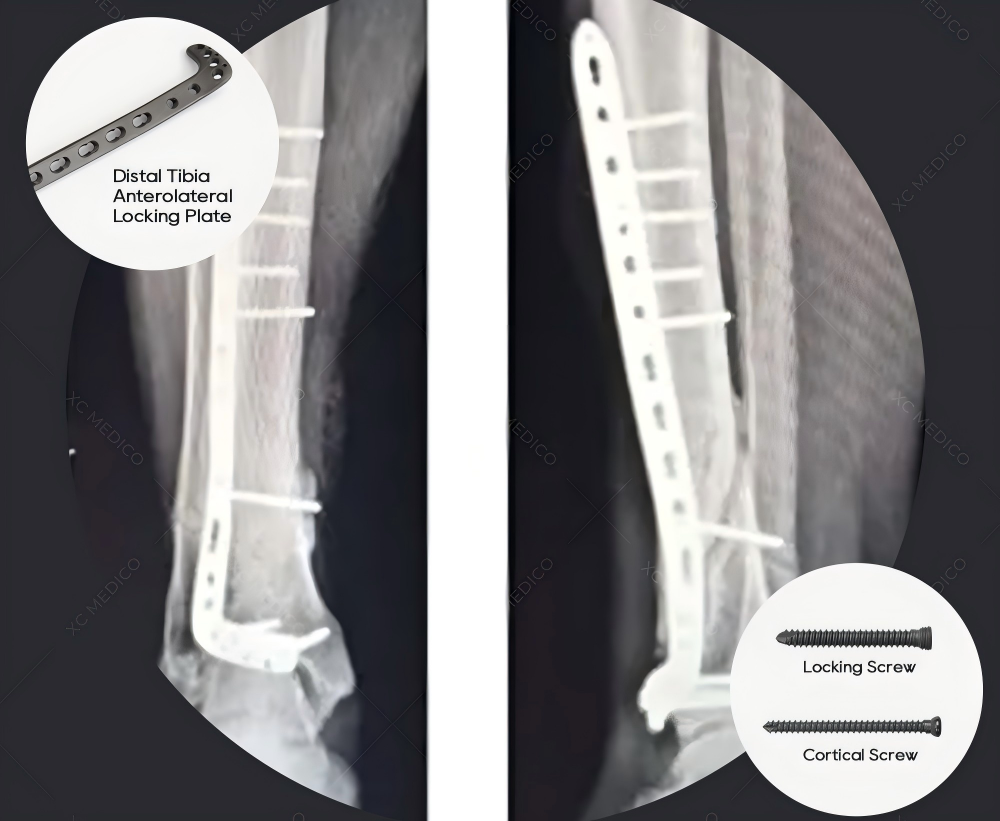
Como cualifica un OEM de placa de bloqueo tibiofibular distal?
Comeza definindo a placa exacta e o sistema de parafuso, o mercado previsto e a configuración de subministración. A continuación, cualifique o fabricante legal e os lugares de produción, revise o alcance do sistema de calidade aplicable, confirme a autorización de mercado específica do produto, audite os procesos críticos, inspeccione mostras representativas e aprobe un primeiro lote de produción controlado.
Para a propia placa, céntrase na xeometría anatómica, o grosor da placa e o estado dos bordos, a localización e ángulo do burato de bloqueo, a interface do parafuso a placa, o estado do material e da superficie. Para o programa, examinar debuxos, xestión de riscos, verificación e validación, trazabilidade, etiquetado, envasado, esterilización se é o caso, control de cambios, soporte de instrumentos e responsabilidades posteriores á comercialización.
Mellor resposta curta: seleccione o OEM de implantes de trauma que pode producir repetidamente o sistema de instrumentos de placa-parafuso aprobado e proporcionar probas vinculadas ao produto para o mercado de destino exacto. Un prototipo visualmente atractivo ou unha cotización baixa non é suficiente.
Primeiro defina o que significa 'Placa de bloqueo tibiofibular distal'.
A terminoloxía de busca nesta categoría é inconsistente. Os compradores poden usar a placa tibiofibular distal, a placa de bloqueo de peroné distal, a placa de peroné lateral, a placa de tibia distal ou a placa de bloqueo de nocello para produtos que non sexan intercambiables. Antes de solicitar unha cotización OEM, indique a localización anatómica exacta e a familia de produtos prevista.
Listas de XC Medico Placa de bloqueo tibiofibular distal-I, Placa de bloqueo tibiofibular distal-III e unha afín Set de instrumentos tibiofibular distal . Trata estas páxinas como puntos de partida da carteira e solicita a especificación controlada actual, o estado normativo e a matriz de compatibilidade para o proxecto exacto.
Deseño crítico e características de calidade para revisar
Unha placa de bloqueo anatómica é un sistema de interface. A súa xeometría debe ser controlada xunto cos parafusos e instrumentos de acoplamento. As seguintes características merecen a miúdo unha revisión enfocada, pero a lista final debería vir da análise de risco do produto, os resultados do deseño e a estratexia regulamentaria.
| Función | Por que a revisan os compradores | Posibles probas de verificación | Nivel de control |
|---|---|---|---|
| Contorno e dimensións da placa | Define a conformidade co deseño aprobado e o posicionamento do sistema. | Debuxo controlado, programa de instalación ou CMM, informe medido e mostra mestra aprobada. | Crítico |
| Espesor da placa, bordos e radios | Afecta a conformidade do deseño, o estado da superficie e a interacción co tecido circundante. | Resultados dimensionales, estándar visual, criterios de bordo ou radio e inspección ampliada. | Crítico |
| Xeometría do buraco de bloqueo | Controla a conexión do parafuso, a traxectoria e a repetibilidade da interface. | Inspección de fíos ou características, medición de traxectorias, calibres calibrados e proba de interface funcional. | Crítico |
| Compatibilidade placa-parafuso | O mecanismo de bloqueo debe ser avaliado como un sistema definido, non como dúas partes non relacionadas. | Matriz de compatibilidade, método de montaxe, comprobacións de inserción e retirada, criterios relacionados co torque cando se xustifique. | Crítico |
| Material e microestrutura | A identidade e o procesamento do material deben coincidir coa especificación aprobada. | Certificado de muíño, recepción de comprobación, rastrexo de calor ou lote, rexistros metalúrxicos e mecánicos necesarios. | Crítico |
| Superficie e limpeza | As rebabas, os residuos, a contaminación e os danos poden xerar problemas de calidade e de rexistro. | Criterios de superficie, validación ou verificación da limpeza, xustificación de residuos e partículas, rexistros de manexo. | Baseado no risco |
| Marcado e trazabilidade | Vincula o dispositivo ou paquete a datos mestres controlados e ao historial de produción. | Especificación de marcado, probas de lexibilidade e durabilidade, datos UDI segundo corresponda, exercicio de rastrexo de lotes. | Baseado no mercado |
Evite afirmacións clínicas non fundamentadas: termos como 'axuste anatómico perfecto' 'cero irritación' ou 'fixación garantida' requiren probas axeitadas e poden ser inadecuados para a súa etiquetaxe ou comercialización. Use no seu lugar unha linguaxe de deseño e fabricación mensurable.
Fluxo de fabricación OEM de implantes de trauma
Un proxecto maduro móvese por etapas controladas. O comprador debe saber que organización é propietaria de cada etapa e que rexistros se incluirán no historial de deseño, dispositivo ou produción.
Revisión publicada por XC Medico fluxo de traballo ortopédico OEM/ODM e capacidades de fabricación de implantes e, a continuación, verifique os detalles específicos do proxecto durante a cualificación do provedor.
1Especifique o material do implante sen equivalencia ambigua
Non escriba só 'titanio médico' 'TC4' ou 'Ti-6Al-4V' no RFQ. Identifique o estándar do material reitor, a calidade da aliaxe, a forma do produto, o estado e calquera requisito específico do proxecto. ASTM F136, por exemplo, cobre a aliaxe Ti-6Al-4V ELI recocida forxada para aplicacións de implantes cirúrxicos. ELI significa intersticial extra baixo e non se debe asumir a partir dunha declaración xenérica Ti-6Al-4V ou TC4.
O material correcto depende do deseño aprobado e do plan normativo. Esixir a trazabilidade desde a placa acabada ata a calor do material ou o lote, e compatibilizar a especificación de compra, o certificado de fábrica, os resultados de recepción, o rexistro de viaxe e de lanzamento final.
2Control de interfaces de mecanizado CNC, fixación e bloqueo
Os equipos de cinco eixes poden axudar a fabricar xeometría complexa, pero unha lista de equipos non demostra a capacidade do proceso. Revise o control de configuración, os accesorios personalizados, a estratexia de datos, os programas cualificados, as regras de vida útil da ferramenta, a inspección en proceso e o método de medición das funcións de bloqueo angulado ou roscado.
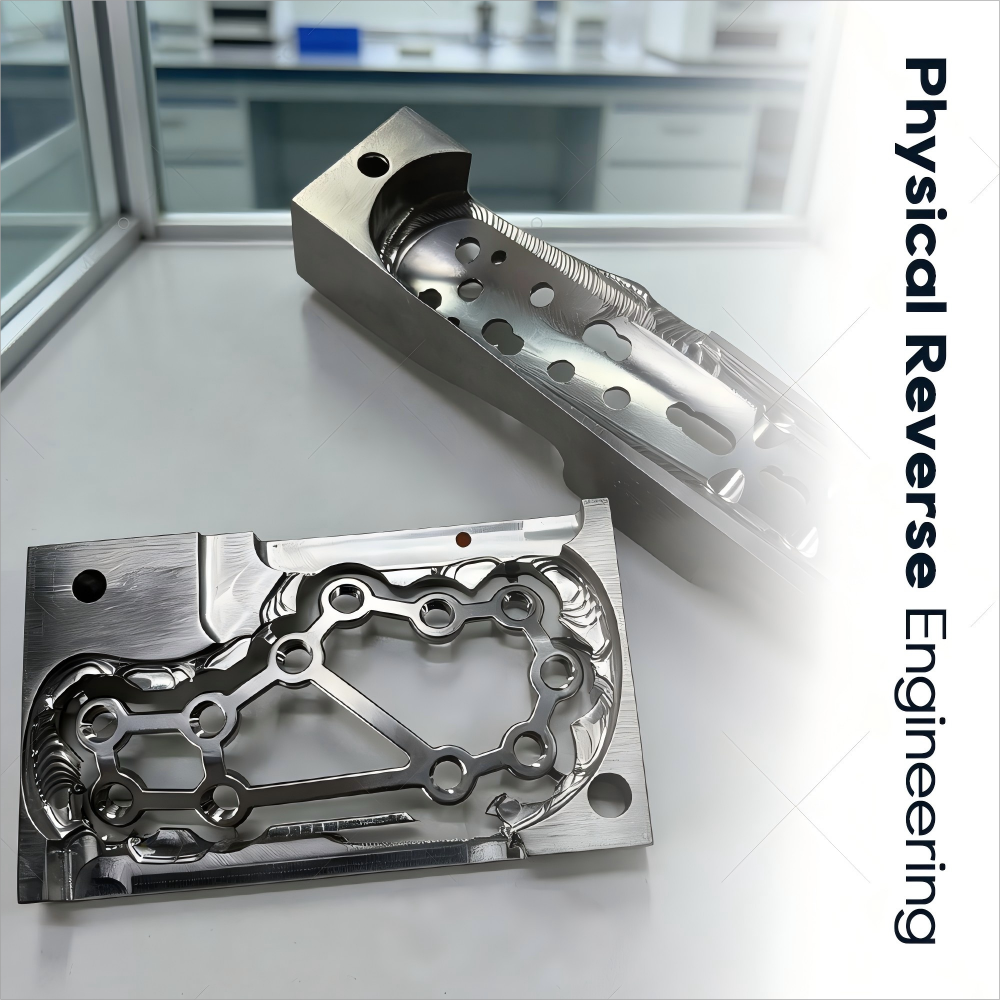
Para os orificios de bloqueo, a inspección dimensional só pode non demostrar completamente o rendemento da interface. O plan de verificación debe abordar a combinación aprobada de placa, parafuso, destornillador e guía, incluíndo os criterios de aceptación funcional aplicables e os efectos do desgaste da ferramenta.
3Definir Desbarbado, Acabado Superficial e Limpeza
O acabado non é meramente cosmético. Establecer criterios de aceptación de rebabas, bordos afiados, arañazos, fosas, medios incrustados, decoloración e outras condicións de superficie relevantes. Use estándares visuais, aumentos e medicións aprobados cando corresponda, en lugar de confiar en que 'se ve ben'.
Os requisitos de limpeza deben reflectir o deseño do dispositivo, os residuos introducidos polo mecanizado e o acabado, o procesamento posterior, o envasado e as condicións de subministración. Mapear refrixerantes, aceites, compostos de pulido, partículas e manipulación da contaminación. Se o produto se subministra estéril, a limpeza debe apoiar o proceso de esterilización e envasado validado. Se se subministra non estéril, a información de etiquetaxe e reprocesamento debe coincidir co modelo de subministración previsto e cos requisitos aplicables.
4Conecta a inspección e as probas coa estratexia de risco e regulación
Un plan completo pode incluír verificación de material, inspección dimensional, avaliación visual e de superficie, probas de interface placa-parafuso, corrosión ou outra avaliación relacionada co material, rendemento mecánico, limpeza, proba de paquetes e validación de esterilización segundo corresponda. Non copie a lista de probas dun competidor sen confirmar a súa relevancia para o deseño da materia e o mercado obxectivo.
A orientación da FDA para placas de fixación de fracturas ortopédicas analiza as características definidas do dispositivo, as especificacións dos materiais e os criterios de rendemento. A vía e as probas aplicables dependen do deseño da placa. Algúns ámbitos de orientación limítanse a configuracións de placas cuxo peor caso se pode avaliar mediante métodos especificados; placas anatómicas complexas poden requirir unha razón diferente ou adicional. Define o peor dos casos mediante a enxeñaría documentada e a análise normativa, non seleccionando a mostra máis conveniente.
XC Medico publica un xeral proceso de control de calidade de implantes ortopédicos . Os compradores deben solicitar protocolos específicos do produto, informes, criterios de aceptación, desviacións e aprobacións para a familia de placas de bloqueo tibiofibular distal.
Requisitos de embalaxe, esterilización, UDI e acceso ao mercado
Estes requisitos son características de fábrica condicionais, non universais. Defíneas a partir do mercado de destino, a clasificación do dispositivo, a función do etiquetador e a condición de subministración prevista.
UDI e marcado láser
Un láser pode marcar un logotipo, un número de catálogo, un código de lote ou outro identificador controlado, pero o 'gravado UDI en cada implante' non é unha regra universal. Nos EE.UU., os requisitos de UDI xeralmente se refiren ás etiquetas e paquetes dos dispositivos, suxeitos a excepcións e alternativas. Os requisitos de marcado directo da FDA aplícanse cando un dispositivo está destinado a ser usado máis dunha vez e reprocesado antes de cada uso. Determine a regra aplicable para o implante, os instrumentos reutilizables e os compoñentes de conxunto por separado.
Cando se especifique a marcaxe, valide o contido, a localización, a lexibilidade, a durabilidade, o impacto na superficie e a vinculación cos datos mestres. Defina quen é o etiquetador e quen crea e mantén o rexistro UDI.
Subministro estéril versus non estéril
Os envases en blíster, a irradiación gamma e o óxido de etileno non son opcións de caixa de verificación intercambiables. Se a placa se subministra estéril, elixe e valide un proceso de esterilización compatible, un sistema de barreira estéril, o proceso de conformación e selado, o rendemento da distribución e a vida útil. A ISO 11607-1 aborda os sistemas de envasado destinados a manter a esterilidade dos dispositivos médicos esterilizados terminalmente.
Se o dispositivo se subministra sen estéril, defina o envase protector, o estado de limpeza, a etiquetaxe, as instrucións de reprocesamento validadas, se é o caso, e as responsabilidades do centro sanitario ou da organización posterior. Pregúntalle ao OEM cales son as actividades estériles e non estériles que se realizan na casa e cales son subcontratadas.
ISO 13485, FDA, CE/MDR e outros mercados
- ISO 13485: verificar o emisor do certificado, a acreditación, a organización, o lugar, o alcance, a validez e as actividades relevantes para o proxecto.
- Estados Unidos: determine a clasificación e a ruta previa á comercialización aplicable para o dispositivo exacto. A 510(k) é unha ruta de envío e autorización específica do produto, non unha certificación de fábrica. O QMSR da FDA entrou en vigor o 2 de febreiro de 2026.
- Unión Europea: coincida co fabricante legal, o dispositivo, a clasificación, a finalidade prevista, a vía de avaliación da conformidade, os certificados e a declaración. 'Alineado CE' non é un substituto de probas válidas específicas do dispositivo.
- América Latina e outras rexións: os requisitos varían segundo o país. Crea unha matriz de documentos e responsabilidade país por país en lugar de solicitar un 'dossier LATAM' xenérico.
Porta reguladora: non publique nin acepte 'certificado por FDA' 'fábrica 510(k),' 'empresa aprobada por CE' ou abreviatura similar. Verifique o dispositivo exacto, o fabricante legal, o código do produto, a familia de modelos e a autorización de mercado de destino.
Lista de verificación de aprobación da mostra da placa de bloqueo tibiofibular distal
Envía a mesma lista de verificación a todos os OEM candidatos. Requiren arquivos controlados e resultados medidos, non só fotografías.
- NDA asinado e deseño escrito, ferramentas e propiedade intelectual.
- Definición de dispositivo aprobada que abarca a anatomía, o lado, o número de buratos, as lonxitudes e os compoñentes do sistema.
- Planos controlados de placas, parafusos e instrumentos con revisións.
- Especificación do material aplicable e certificado de fábrica representativo.
- Exemplo de trazabilidade de lote a material do dispositivo acabado.
- Característica crítica para a calidade e matriz de inspección.
- Informe medido do primeiro artigo para cada configuración representativa.
- Interface de bloqueo e probas de compatibilidade de instrumentos.
- Acabado superficial e estándar de aceptación de defectos.
- Resumo do proceso de limpeza, manipulación e envasado.
- O peor dos casos e xustificación de verificación ou validación.
- Etiqueta, sinalización e matriz de responsabilidade UDI segundo corresponda.
- Definición de subministración estéril ou non estéril e probas de apoio.
- SGQ actual e documentación do mercado de produtos para o país de destino.
- Transferencia da mostra á produción e procedemento aprobado-master.
- Notificación de cambios, queixas, CAPA e responsabilidades de acción de campo.
Para unha auditoría máis ampla, use o preguntas do provedor de implantes de trauma e Guía do fabricante da placa de bloqueo.
Como interpretar un MOQ baixo para un programa de placas OEM
Unha cantidade mínima de pedido baixa pode reducir a exposición do inventario durante a avaliación técnica e comercial, pero o MOQ debe definirse con precisión. A páxina actual OEM/ODM de XC Medico indica que os proxectos personalizados poden comezar a partir dun conxunto. Confirme se iso significa un conxunto de implantes, un conxunto de instrumentos completo, unha configuración esquerda/dereita, un SKU, un lote de mostra ou un sistema mixto.
Separe catro cantidades comerciais por escrito:
- cantidade de mostra de enxeñería para a avaliación dimensional e funcional;
- cantidade de verificación ou validación determinada polo plan de proba aprobado;
- cantidade de pedido comercial inicial por SKU, tamaño e lado;
- reposición MOQ despois de que o produto entra na subministración rutineira.
O MOQ baixo non reduce as obrigas de control de deseño, regulamentarias ou de validación. É un indicador de flexibilidade comercial, non unha proba da calidade do produto. Revisa a actualidade de XC Medico programa OEM ortopédico de MOQ baixo e, a continuación, solicite unha cotización específica do proxecto porque as configuracións e as condicións comerciais poden cambiar.
Que evidencia debe proporcionar o OEM en cada porta de aprobación?
| Porta | Entrada obrigatoria | Decisión do comprador | Non proceder cando |
|---|---|---|---|
| 1. Viabilidade | Definición do produto, mercado, debuxos ou entrada de referencia, responsabilidades e risco preliminar. | Autorizar traballos de enxeñaría. | Non está claro a anatomía, a propiedade da IP, o papel regulador ou o alcance do sistema. |
| 2. Prototipo | Debuxos controlados, identidade do material, informe medido, resultados da interface e desviacións. | Aprobar a iteración do deseño ou a conxelación. | As mostras non se poden vincular a debuxos, materiais e resultados. |
| 3. Verificación | Plan aprobado, xustificación do peor dos casos, mostras equivalentes á produción e informes completados. | Aprobar probas técnicas. | Os artigos ou métodos de proba non representan o dispositivo comercializado. |
| 4. Rexistro | Expediente específico do mercado, etiquetas, rexistros de autorización e responsabilidades económico-operador. | Aproba a presentación ou o lanzamento do mercado. | Ofrécense certificados corporativos en lugar de probas específicas do dispositivo. |
| 5. Primeiro lote de produción | Historial do dispositivo, inspección final, trazabilidade, embalaxe, lanzamento e rexistros de envío. | Aprobar a subministración ordinaria. | A fabricación difire da mostra aprobada ou da liña base de validación. |
| 6. Subministro continuo | Métricas de calidade e entrega, cambios, queixas, CAPA, estado de auditoría e revisión periódica. | Manter, condicionar ou suspender a aprobación. | Os cambios non se informan ou os fallos repetidos seguen sendo ineficaces. |
Recursos relacionados de fabricación de implantes de trauma
Prepare unha revisión OEM da placa tibiofibular distal
Envíe o mercado previsto, a familia de placas, a matriz esquerda/dereita e de tamaño, a interface de parafuso, as necesidades do instrumento, a condición de subministración e o papel de rexistro. XC Medico pode entón confirmar os produtos estándar dispoñibles, o alcance da personalización, o MOQ actual, o plan de mostra, a documentación e o prazo de entrega estimado.
Preguntas frecuentes
Que debo enviar para unha cotización OEM da placa de bloqueo tibiofibular distal?
Proporcionar o mercado obxectivo, o dispositivo e a anatomía previstos, a matriz do produto, os debuxos ou a entrada de referencia autorizada, os requisitos de material de placa e parafuso, especificacións de parafuso e instrumento de acoplamento, condición de subministración estéril ou non estéril, embalaxe, etiquetado, previsión anual e documentos regulamentarios requiridos. Indique se o proxecto é de distribución estándar, marca privada ou desenvolvemento de novos deseños.
As placas de bloqueo do peroné distal e do peroné distal son o mesmo?
Non necesariamente. Os provedores e os compradores usan os termos das categorías de forma inconsistente. Confirme a localización anatómica específica, o deseño, o lado, a lonxitude, o patrón de orificios, o uso previsto, a compatibilidade dos parafusos e a autorización do produto. Non aprobe unha cotización baseada só nun nome de produto similar.
TC4 é o mesmo que ASTM F136 Ti-6Al-4V ELI?
Non asumir a equivalencia. ASTM F136 cobre especificamente Ti-6Al-4V ELI forxado para aplicacións de implantes cirúrxicos. A redacción xenérica TC4 ou Ti-6Al-4V pode non establecer o grao ELI, a condición, a forma do produto ou o cumprimento da norma aplicable. Pon a especificación e revisión do material exacta nos requisitos de compra controlada.
Como se debe verificar a calidade do orificio de bloqueo?
Comeza coa inspección controlada dimensional e das características, despois engade a verificación funcional adecuada da interface placa-parafuso-instrumento aprobada. Revisar a xeometría de rosca ou bloqueo, traxectoria, estado da superficie, desgaste da ferramenta, calibres calibrados, comportamento da montaxe e criterios de aceptación. O método debe coincidir co deseño real de bloqueo.
Todo implante necesita un láser UDI marcado directamente nel?
Non se debe facer ningunha declaración universal. Nos EE.UU., as etiquetas e os envases están xeralmente suxeitos aos requisitos de UDI a non ser que se aplique unha excepción ou alternativa. O marcado directo da FDA aplícase a un dispositivo destinado a máis dun uso e reprocesado antes de cada uso. Determine as regras por separado para implantes dun só uso, instrumentos reutilizables e outros compoñentes do sistema.
A placa debe subministrarse nun blister estéril?
Non. A condición de subministración comercializada pode ser estéril ou non. Se se subministra estéril, o método de esterilización, o sistema de barreira estéril, o proceso de selado, o rendemento da distribución e a vida útil requiren a validación adecuada. Se se subministran de forma non estériles, deben definirse as responsabilidades de envases de protección, limpeza, etiquetaxe e reprocesamento.
Cal é o MOQ para un programa de placa de bloqueo personalizado?
A páxina actual OEM/ODM de XC Medico indica que os proxectos personalizados poden comezar a partir dun conxunto, pero a definición exacta depende da configuración. Confirme a cantidade de mostra, a cantidade de validación, o MOQ comercial por SKU e o MOQ de reposición na cotización. Os termos comerciais poden cambiar e non substituír os requisitos técnicos ou regulamentarios.
Que documentos deben acompañar as mostras?
Solicite a revisión do debuxo aprobado, o certificado do material e o enlace de rastrexo, o informe dimensional do primeiro artigo, os resultados das características críticas, a evidencia da interface placa-parafuso, os rexistros de superficie e de limpeza, segundo corresponda, a mostra de marcado, a información de embalaxe, as desviacións e unha declaración clara de se a mostra é equivalente á produción.
Referencias técnicas e normativas oficiais
- FDA dos EUA: Placas de fixación de fracturas ortopédicas: criterios de rendemento para a vía baseada en seguridade e rendemento
- FDA dos EE. UU.: Placas, parafusos e arandelas ortopédicas para ósos non espinales - Guía de envío 510(k)
- FDA dos EUA: Regulación do sistema de xestión da calidade (QMSR)
- US FDA: Unique Device Identification Basics
- ASTM International: especificación ASTM F136 para a aliaxe de implantes cirúrxicos forxado Ti-6Al-4V ELI
- ISO: ISO 11607-1 embalaxe para dispositivos médicos esterilizados terminalmente

