


Trauma-Implantat-OEM-Leitfaden | Distributoren- und Private-Label-Sourcing
Ein zuverlässiger OEM für die distale tibiofibuläre Verriegelungsplatte muss mehr als nur die Plattengeometrie kontrollieren. Käufer sollten die Produktdefinition, das Implantatmaterial, die Verriegelungsschraubenschnittstelle, die Bearbeitung und Endbearbeitung, die Rückverfolgbarkeit, die Testgründe, den Verpackungsweg und die marktspezifische Dokumentation überprüfen, bevor sie Muster oder Produktion genehmigen.
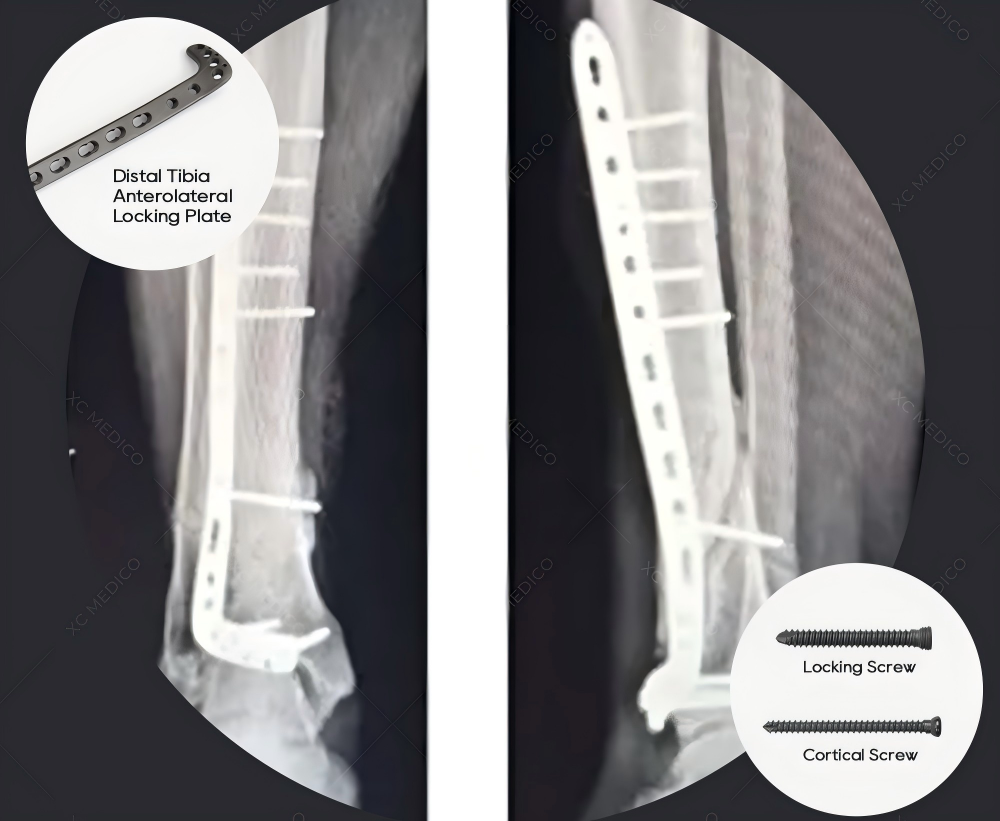
Wie qualifizieren Sie einen OEM für eine distale tibiofibuläre Verriegelungsplatte?
Beginnen Sie mit der Definition des genauen Platten- und Schraubensystems sowie der beabsichtigten Markt- und Lieferkonfiguration. Anschließend qualifizieren Sie die legalen Hersteller und Produktionsstandorte, überprüfen den Geltungsbereich des geltenden Qualitätssystems, bestätigen die produktspezifische Marktzulassung, prüfen kritische Prozesse, prüfen repräsentative Muster und genehmigen eine kontrollierte erste Produktionscharge.
Konzentrieren Sie sich bei der Platte selbst auf die anatomische Geometrie, die Plattendicke und den Kantenzustand, die Position und den Winkel des Verriegelungslochs, die Schnittstelle zwischen Schraube und Platte sowie das Material und den Oberflächenzustand. Untersuchen Sie für das Programm Zeichnungen, Risikomanagement, Verifizierung und Validierung, Rückverfolgbarkeit, Etikettierung, Verpackung, Sterilisation (sofern zutreffend), Änderungskontrolle, Instrumentenunterstützung und Verantwortlichkeiten nach dem Inverkehrbringen.
Beste kurze Antwort: Wählen Sie den OEM für Traumaimplantate, der das zugelassene Platten-Schrauben-Instrumentensystem wiederholt herstellen und produktbezogene Nachweise für den genauen Zielmarkt liefern kann. Ein optisch ansprechender Prototyp oder ein niedriges Angebot reichen nicht aus.
Definieren Sie zunächst, was „Distale tibiofibuläre Verriegelungsplatte“ bedeutet
Die Suchterminologie in dieser Kategorie ist inkonsistent. Käufer können die distale Tibiofibularplatte, die distale Fibula-Verriegelungsplatte, die laterale Fibula-Platte, die distale Tibia-Platte oder die Knöchel-Verriegelungsplatte für Produkte verwenden, die nicht austauschbar sind. Bevor Sie ein OEM-Angebot anfordern, geben Sie die genaue anatomische Lage und die vorgesehene Produktfamilie an.
XC Medico-Listen Distale tibiofibuläre Verriegelungsplatte-I, Distale Tibiofibular-Verriegelungsplatte III und ein ähnliches Distales tibiofibuläres Instrumentenset . Behandeln Sie diese Seiten als Portfolio-Ausgangspunkte und fordern Sie die aktuell kontrollierte Spezifikation, den Regulierungsstatus und die Kompatibilitätsmatrix für das genaue Projekt an.
Kritische Design- und Qualitätsmerkmale zur Überprüfung
Eine anatomische Verriegelungsplatte ist ein Schnittstellensystem. Seine Geometrie muss zusammen mit den passenden Schrauben und Instrumenten kontrolliert werden. Die folgenden Merkmale verdienen häufig eine gezielte Überprüfung, die endgültige Liste sollte jedoch aus der Produktrisikoanalyse, den Designergebnissen und der Regulierungsstrategie stammen.
| Merkmal | Warum Käufer es bewerten | Mögliche Verifizierungsnachweise | Kontrollebene |
|---|---|---|---|
| Plattenkontur und Abmessungen | Definiert die Konformität mit dem genehmigten Design und der Systempositionierung. | Kontrollierte Zeichnung, Vorrichtung oder KMG-Programm, Messbericht und genehmigtes Erstmuster. | Kritisch |
| Blechdicke, Kanten und Radien | Beeinflusst die Designkonformität, den Oberflächenzustand und die Interaktion mit dem umgebenden Gewebe. | Dimensionsergebnisse, visueller Standard, Kanten- oder Radiuskriterien und vergrößerte Inspektion. | Kritisch |
| Verriegelungslochgeometrie | Steuert den Schraubeneingriff, die Flugbahn und die Wiederholbarkeit der Schnittstelle. | Gewinde- oder Merkmalsprüfung, Bahnmessung, kalibrierte Messgeräte und Funktionsschnittstellentest. | Kritisch |
| Platten-Schrauben-Kompatibilität | Der Verriegelungsmechanismus muss als definiertes System bewertet werden, nicht als zwei unabhängige Teile. | Kompatibilitätsmatrix, Montagemethode, Ein- und Ausbauprüfungen, drehmomentbezogene Kriterien, sofern gerechtfertigt. | Kritisch |
| Material und Mikrostruktur | Materialidentität und Verarbeitung müssen mit der genehmigten Spezifikation übereinstimmen. | Mühlenzertifikat, Empfangsbestätigung, Schmelz- oder Chargenverfolgung, erforderliche metallurgische und mechanische Aufzeichnungen. | Kritisch |
| Oberfläche und Sauberkeit | Grate, Rückstände, Verunreinigungen und Beschädigungen können zu Qualitäts- und Registrierungsproblemen führen. | Oberflächenkriterien, Reinigungsvalidierung oder -verifizierung, Rückstands- und Partikelgründe, Handhabungsaufzeichnungen. | Risikobasiert |
| Kennzeichnung und Rückverfolgbarkeit | Verknüpft das Gerät oder Paket mit kontrollierten Stammdaten und der Produktionshistorie. | Kennzeichnungsspezifikation, Lesbarkeits- und Haltbarkeitsnachweis, ggf. UDI-Daten, Chargenverfolgung. | Marktbasiert |
Vermeiden Sie nicht unterstützte klinische Behauptungen: Begriffe wie „perfekte anatomische Passform“, „keine Reizung“ oder „garantierte Fixierung“ erfordern entsprechende Nachweise und sind möglicherweise für die Kennzeichnung oder Vermarktung ungeeignet. Verwenden Sie stattdessen eine messbare Design- und Fertigungssprache.
OEM-Herstellungsablauf für Traumaimplantate
Ein ausgereiftes Projekt durchläuft kontrollierte Phasen. Der Käufer sollte wissen, welcher Organisation jede Phase gehört und welche Aufzeichnungen in die Design-, Geräte- oder Produktionshistorie aufgenommen werden.
Rezension von XC Medico veröffentlicht orthopädischer OEM/ODM-Workflow und Informieren Sie sich über die Möglichkeiten zur Herstellung von Implantaten und überprüfen Sie dann die projektspezifischen Details während der Lieferantenqualifizierung.
1Geben Sie das Implantatmaterial ohne unklare Äquivalenz an
Schreiben Sie in der Angebotsanfrage nicht nur „medizinisches Titan“, „TC4“ oder „Ti-6Al-4V“. Identifizieren Sie den maßgeblichen Materialstandard, die Legierungssorte, die Produktform, den Zustand und alle projektspezifischen Anforderungen. ASTM F136 deckt beispielsweise die geglühte Ti-6Al-4V ELI-Knetlegierung für chirurgische Implantatanwendungen ab. ELI bedeutet „Extra Low Interstitial“ und sollte nicht aus einer generischen Ti-6Al-4V- oder TC4-Aussage abgeleitet werden.
Das richtige Material hängt vom genehmigten Design und Regulierungsplan ab. Fordern Sie die Rückverfolgbarkeit von der fertigen Platte bis zur Materialschmelze oder -charge und gleichen Sie die Kaufspezifikation, das Mühlenzertifikat, die Empfangsergebnisse, den Reisenden und die endgültige Freigabeaufzeichnung ab.
2Steuern Sie CNC-Bearbeitungs-, Befestigungs- und Verriegelungsschnittstellen
Fünfachsige Ausrüstung kann bei der Herstellung komplexer Geometrien hilfreich sein, eine Ausrüstungsliste beweist jedoch nicht die Prozessfähigkeit. Überprüfen Sie die Setup-Steuerung, kundenspezifische Vorrichtungen, Bezugspunktstrategie, qualifizierte Programme, Werkzeugstandzeitregeln, In-Prozess-Inspektion und die Messmethode für Winkel- oder Gewindesicherungsmerkmale.
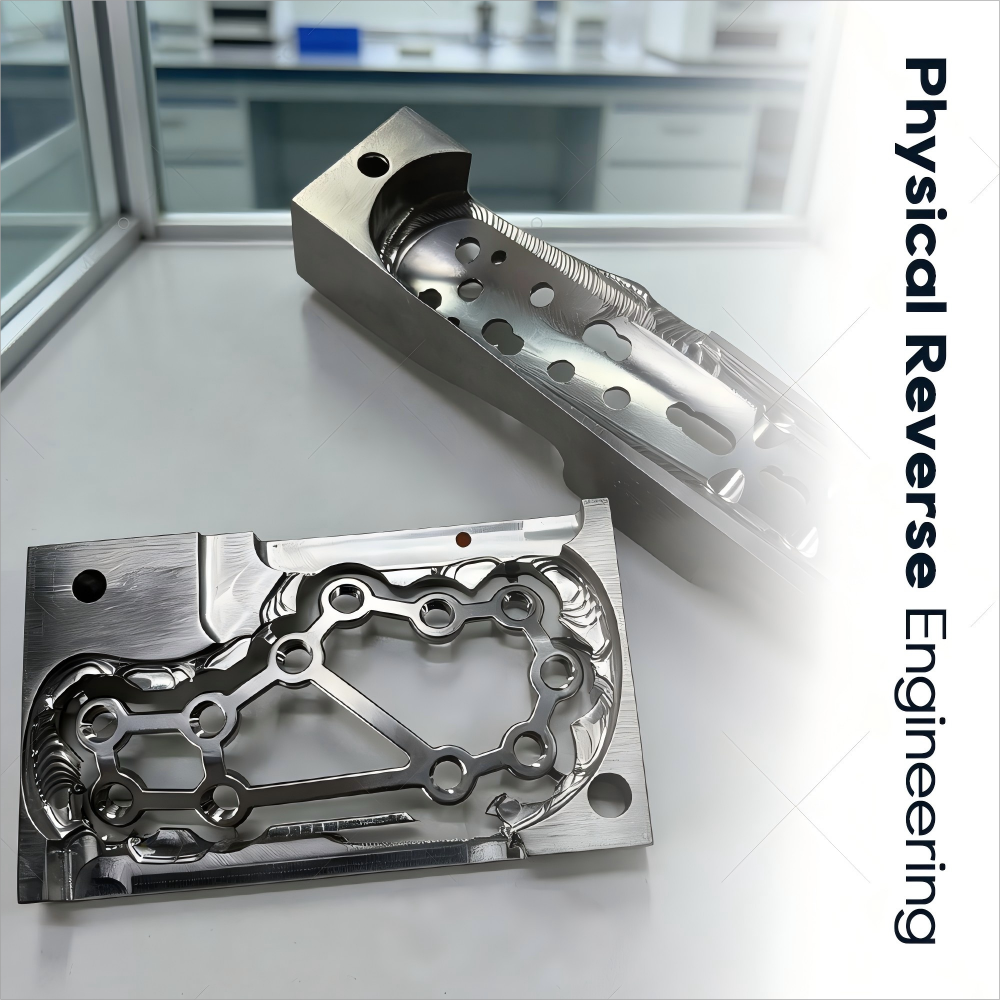
Bei Verriegelungslöchern kann die Maßprüfung allein möglicherweise nicht den vollständigen Nachweis der Schnittstellenleistung erbringen. Der Verifizierungsplan sollte sich mit der zugelassenen Kombination aus Platte, Schraube, Schraubendreher und Führung befassen, einschließlich der geltenden funktionalen Akzeptanzkriterien und Auswirkungen des Werkzeugverschleißes.
3Definieren Sie Entgraten, Oberflächenveredelung und Reinigung
Die Endbearbeitung ist nicht nur kosmetischer Natur. Legen Sie Akzeptanzkriterien für Grate, scharfe Kanten, Kratzer, Vertiefungen, eingebettete Medien, Verfärbungen und andere relevante Oberflächenzustände fest. Verwenden Sie gegebenenfalls anerkannte visuelle Standards, Vergrößerungen und Messungen, anstatt sich auf „sieht gut aus“ zu verlassen.
Die Reinigungsanforderungen sollten das Gerätedesign, die durch Bearbeitung und Endbearbeitung entstehenden Rückstände, die anschließende Verarbeitung, die Verpackung und den Lieferzustand widerspiegeln. Kartieren Sie Kühlmittel, Öle, Poliermittel, Partikel und Handhabungsverschmutzungen. Wenn das Produkt steril geliefert wird, muss die Reinigung den validierten Sterilisations- und Verpackungsprozess unterstützen. Bei unsteriler Lieferung müssen die Kennzeichnungs- und Aufbereitungsinformationen mit dem vorgesehenen Liefermodell und den geltenden Anforderungen übereinstimmen.
4Verbinden Sie Inspektion und Tests mit der Risiko- und Regulierungsstrategie
Ein vollständiger Plan kann Materialüberprüfung, Maßprüfung, Sicht- und Oberflächenbeurteilung, Platten-Schrauben-Schnittstellentests, Korrosions- oder andere materialbezogene Bewertungen, mechanische Leistung, Reinigung, Verpackungsprüfung und Sterilisationsvalidierung umfassen, sofern zutreffend. Kopieren Sie nicht die Testliste eines Mitbewerbers, ohne die Relevanz für das Themendesign und den Zielmarkt zu bestätigen.
In den Leitlinien der FDA für orthopädische Frakturfixationsplatten werden definierte Geräteeigenschaften, Materialspezifikationen und Leistungskriterien erörtert. Der anwendbare Weg und die Tests hängen vom Plattendesign ab. Einige Leitlinien sind auf Plattenkonfigurationen beschränkt, deren ungünstigster Fall mit bestimmten Methoden bewertet werden kann. Komplexe anatomische Platten erfordern möglicherweise eine andere oder zusätzliche Begründung. Definieren Sie den schlimmsten Fall durch dokumentierte technische und behördliche Analysen, nicht durch Auswahl der geeignetsten Stichprobe.
XC Medico veröffentlicht eine allgemeine Qualitätskontrollprozess für orthopädische Implantate . Käufer sollten aktuelle produktspezifische Protokolle, Berichte, Akzeptanzkriterien, Abweichungen und Genehmigungen für die Familie der distalen tibiofibulären Verriegelungsplatten anfordern.
Verpackungs-, Sterilisations-, UDI- und Marktzugangsanforderungen
Bei diesen Anforderungen handelt es sich um bedingte und nicht um universelle Werksmerkmale. Definieren Sie sie anhand des Zielmarkts, der Geräteklassifizierung, der Rolle des Etikettierers und der beabsichtigten Lieferbedingungen.
UDI und Lasermarkierung
Ein Laser kann ein Logo, eine Katalognummer, einen Chargencode oder eine andere kontrollierte Kennung markieren, aber die „UDI-Gravur auf jedem Implantat“ ist keine universelle Regel. In den USA betreffen UDI-Anforderungen im Allgemeinen Geräteetiketten und -verpackungen, vorbehaltlich Ausnahmen und Alternativen. Die Direktkennzeichnungsanforderungen der FDA gelten, wenn ein Produkt mehr als einmal verwendet und vor jedem Gebrauch erneut aufbereitet werden soll. Legen Sie die jeweils gültige Regelung für Implantat, Mehrweginstrumente und Setkomponenten separat fest.
Wenn eine Kennzeichnung vorgeschrieben ist, validieren Sie Inhalt, Standort, Lesbarkeit, Haltbarkeit, Oberflächeneinwirkung und Verknüpfung mit Stammdaten. Definieren Sie, wer der Labeler ist und wer den UDI-Datensatz erstellt und pflegt.
Sterile versus unsterile Versorgung
Blisterverpackung, Gammabestrahlung und Ethylenoxid sind keine austauschbaren Kontrollkästchenoptionen. Wenn die Platte steril geliefert wird, wählen und validieren Sie einen kompatiblen Sterilisationsprozess, ein Sterilbarrieresystem, einen Form- und Versiegelungsprozess, eine Vertriebsleistung und eine Haltbarkeitsdauer. ISO 11607-1 befasst sich mit Verpackungssystemen, die dazu dienen, die Sterilität von im Endstadium sterilisierten Medizinprodukten aufrechtzuerhalten.
Wenn das Gerät unsteril geliefert wird, definieren Sie die Schutzverpackung, den Sauberkeitszustand, die Kennzeichnung, validierte Anweisungen zur Wiederaufbereitung (sofern zutreffend) und die Verantwortlichkeiten der Gesundheitseinrichtung oder der nachgelagerten Organisation. Fragen Sie den OEM, welche sterilen und nicht sterilen Tätigkeiten intern durchgeführt und welche ausgelagert werden.
ISO 13485, FDA, CE/MDR und andere Märkte
- ISO 13485: Überprüfen Sie den Zertifikatsaussteller, die Akkreditierung, die Organisation, den Standort, den Umfang, die Gültigkeit und die für das Projekt relevanten Aktivitäten.
- Vereinigte Staaten: Bestimmen Sie die Klassifizierung und den anwendbaren Vorverkaufsweg für das genaue Gerät. Bei einem 510(k) handelt es sich um einen produktspezifischen Einreichungs- und Freigabeweg, nicht um eine Werkszertifizierung. Die FDA QMSR trat am 2. Februar 2026 in Kraft.
- Europäische Union: Passen Sie den gesetzlichen Hersteller, das Gerät, die Klassifizierung, den Verwendungszweck, den Konformitätsbewertungsweg, die Zertifikate und die Erklärung an. „CE-konform“ ist kein Ersatz für gültige gerätespezifische Nachweise.
- Lateinamerika und andere Regionen: Die Anforderungen sind je nach Land unterschiedlich. Erstellen Sie eine länderspezifische Verantwortungs- und Dokumentenmatrix, anstatt nach einem generischen „LATAM-Dossier“ zu fragen.
Regulatorisches Tor: „FDA-zertifiziert“, „Fabrik 510(k),“ „CE-zugelassenes Unternehmen“ oder ähnliche Abkürzungen dürfen nicht veröffentlicht oder akzeptiert werden. Überprüfen Sie das genaue Gerät, den gesetzlichen Hersteller, den Produktcode, die Modellfamilie und die Zulassung für den Zielmarkt.
Muster-Genehmigungscheckliste für die distale tibiofibuläre Verriegelungsplatte
Senden Sie die gleiche Checkliste an jeden OEM-Kandidaten. Erfordert kontrollierte Dateien und Messergebnisse, nicht nur Fotos.
- Unterzeichnete NDA und schriftliches Design, Werkzeuge und geistiges Eigentum.
- Genehmigte Gerätedefinition, die Anatomie, Seite, Lochanzahl, Längen und Systemkomponenten umfasst.
- Kontrollierte Platten-, Schrauben- und Instrumentenzeichnungen mit Überarbeitungen.
- Anwendbare Materialspezifikation und repräsentatives Mühlenzertifikat.
- Beispiel für die Rückverfolgbarkeit von der Charge des fertigen Geräts zum Material.
- Qualitätskritische Merkmale und Prüfmatrix.
- Gemessener Erstartikelbericht für jede repräsentative Konfiguration.
- Nachweis der Verriegelungsschnittstelle und der Instrumentenkompatibilität.
- Oberflächenbeschaffenheit und Fehlerannahmestandard.
- Zusammenfassung des Reinigungs-, Handhabungs- und Verpackungsprozesses.
- Worst-Case- und Verifizierungs- oder Validierungsgrundsatz.
- Etikett, Kennzeichnung und UDI-Verantwortungsmatrix, sofern zutreffend.
- Definition der sterilen oder nicht sterilen Versorgung und unterstützende Beweise.
- Aktuelle QMS- und Produktmarktdokumentation für das Zielland.
- Muster-zu-Produktion-Übertragung und Genehmigungsmusterverfahren.
- Verantwortung für Änderungsbenachrichtigung, Beschwerde, CAPA und Feldmaßnahmen.
Für eine umfassendere Prüfung verwenden Sie die Fragen zu Lieferanten von Traumaimplantaten und Leitfaden des Herstellers der Sicherungsplatte.
So interpretieren Sie eine niedrige Mindestbestellmenge für ein OEM-Plattenprogramm
Eine niedrige Mindestbestellmenge kann die Bestandsbelastung während der technischen und kommerziellen Bewertung reduzieren, die Mindestbestellmenge muss jedoch genau definiert werden. Auf der aktuellen OEM/ODM-Seite von XC Medico heißt es, dass kundenspezifische Projekte mit einem Satz beginnen können. Bestätigen Sie, ob es sich dabei um ein Implantatset, ein komplettes Instrumentenset, eine Links-/Rechts-Konfiguration, eine SKU, eine Mustercharge oder ein gemischtes System handelt.
Trennen Sie schriftlich vier Handelsmengen:
- technische Mustermenge zur Dimensions- und Funktionsbewertung;
- Verifizierungs- oder Validierungsmenge, die durch den genehmigten Testplan bestimmt wird;
- anfängliche kommerzielle Bestellmenge nach SKU, Größe und Seite;
- Nachschub-MOQ, nachdem das Produkt in die Routineversorgung gelangt.
Eine niedrige Mindestbestellmenge verringert nicht die Designkontroll-, Regulierungs- oder Validierungspflichten. Es handelt sich um einen kommerziellen Flexibilitätsindikator und nicht um einen Nachweis der Produktqualität. Sehen Sie sich die aktuelle Version von XC Medico an Wenn Sie ein orthopädisches OEM-Programm mit niedrigem Mindestbestellwert (MOQ) erstellen möchten , fordern Sie dann ein projektspezifisches Angebot an, da sich Konfigurationen und Geschäftsbedingungen ändern können.
Welche Nachweise sollte der OEM bei jedem Genehmigungseingang vorlegen?
| Gate | Erforderliche Eingabe | Entscheidung des Käufers | Nicht fortfahren, wenn |
|---|---|---|---|
| 1. Machbarkeit | Produktdefinition, Markt, Zeichnungen oder Referenzeingaben, Verantwortlichkeiten und vorläufiges Risiko. | Ingenieurarbeiten genehmigen. | Anatomie, Eigentum an geistigem Eigentum, regulatorische Rolle oder Systemumfang sind unklar. |
| 2. Prototyp | Kontrollierte Zeichnungen, Materialidentität, Messbericht, Schnittstellenergebnisse und Abweichungen. | Design-Iteration genehmigen oder einfrieren. | Proben können nicht mit Zeichnungen, Materialien und Ergebnissen verknüpft werden. |
| 3. Überprüfung | Genehmigter Plan, Worst-Case-Begründung, produktionsäquivalente Muster und abgeschlossene Berichte. | Genehmigen Sie technische Beweise. | Testartikel oder -methoden stellen nicht das vermarktete Gerät dar. |
| 4. Registrierung | Marktspezifisches Dossier, Etiketten, Zulassungsunterlagen und Verantwortlichkeiten der Wirtschaftsakteure. | Genehmigen Sie die Markteinreichung oder Markteinführung. | Anstelle gerätespezifischer Nachweise werden Unternehmenszertifikate angeboten. |
| 5. Erstes Produktionslos | Gerätehistorie, Endkontrolle, Rückverfolgbarkeit, Verpackungs-, Freigabe- und Versandaufzeichnungen. | Genehmigen Sie die routinemäßige Lieferung. | Die Herstellung weicht von der genehmigten Muster- oder Validierungsbasislinie ab. |
| 6. Laufende Versorgung | Qualitäts- und Lieferkennzahlen, Änderungen, Beschwerden, CAPA, Auditstatus und regelmäßige Überprüfung. | Genehmigung aufrechterhalten, konditionieren oder aussetzen. | Änderungen werden nicht gemeldet oder wiederholte Ausfälle bleiben unwirksam. |
Verwandte Ressourcen zur Herstellung von Traumaimplantaten
Bereiten Sie eine OEM-Überprüfung der distalen Tibiofibularplatte vor
Senden Sie den gewünschten Markt, die Plattenfamilie, die Links-/Rechts- und Größenmatrix, die Schraubenschnittstelle, die Geräteanforderungen, den Lieferzustand und die Registrierungsrolle. XC Medico kann dann verfügbare Standardprodukte, den Anpassungsumfang, die aktuelle Mindestbestellmenge, den Musterplan, die Dokumentation und die geschätzte Vorlaufzeit bestätigen.
Häufig gestellte Fragen
Was soll ich für ein OEM-Angebot für eine distale tibiofibulare Verriegelungsplatte senden?
Geben Sie den Zielmarkt, das vorgesehene Gerät und die Anatomie, die Produktmatrix, Zeichnungen oder autorisierte Referenzeingaben, Anforderungen an das Platten- und Schraubenmaterial, passende Schrauben- und Instrumentenspezifikationen, sterile oder nicht sterile Lieferbedingungen, Verpackung, Etikettierung, Jahresprognose und erforderliche behördliche Dokumente an. Geben Sie an, ob es sich bei dem Projekt um einen Standardvertrieb, eine Eigenmarke oder eine Neudesignentwicklung handelt.
Sind die distalen tibiofibulären und distalen Fibula-Verriegelungsplatten gleich?
Nicht unbedingt. Lieferanten und Käufer verwenden Kategoriebegriffe uneinheitlich. Bestätigen Sie die spezifische anatomische Lage, das Design, die Seite, die Länge, das Lochmuster, den Verwendungszweck, die Schraubenkompatibilität und die Produktzulassung. Genehmigen Sie kein Angebot, das nur auf einem ähnlichen Produktnamen basiert.
Ist TC4 dasselbe wie ASTM F136 Ti-6Al-4V ELI?
Gehen Sie nicht von Gleichwertigkeit aus. ASTM F136 deckt speziell bearbeitetes Ti-6Al-4V ELI für chirurgische Implantatanwendungen ab. Generische TC4- oder Ti-6Al-4V-Formulierungen legen möglicherweise nicht die ELI-Qualität, den ELI-Zustand, die Produktform oder die Einhaltung der geltenden Norm fest. Tragen Sie die genaue Materialspezifikation und -revision in die kontrollierten Einkaufsanforderungen ein.
Wie soll die Qualität der Verriegelungslöcher überprüft werden?
Beginnen Sie mit der kontrollierten Maß- und Merkmalsprüfung und fügen Sie dann eine entsprechende Funktionsüberprüfung der zugelassenen Schnittstelle zwischen Platte, Schraube und Instrument hinzu. Überprüfen Sie die Gewinde- oder Verriegelungsgeometrie, die Flugbahn, den Oberflächenzustand, den Werkzeugverschleiß, die kalibrierten Lehren, das Montageverhalten und die Akzeptanzkriterien. Die Methode muss mit dem tatsächlichen Verriegelungsdesign übereinstimmen.
Benötigt jedes Implantat eine direkt darauf markierte UDI-Lasermarkierung?
Es sollte keine allgemeingültige Aussage gemacht werden. In den USA unterliegen Etiketten und Verpackungen im Allgemeinen den UDI-Anforderungen, sofern keine Ausnahme oder Alternative gilt. Die FDA-Direktkennzeichnung gilt für ein Produkt, das für mehr als eine Verwendung vorgesehen ist und vor jeder Verwendung erneut aufbereitet wird. Legen Sie die Regeln für Einwegimplantate, wiederverwendbare Instrumente und andere Systemkomponenten gesondert fest.
Muss die Platte in einer sterilen Blisterverpackung geliefert werden?
Nein. Der vermarktete Lieferzustand kann steril oder unsteril sein. Bei steriler Lieferung bedürfen die Sterilisationsmethode, das Sterilbarrieresystem, der Versiegelungsprozess, die Vertriebsleistung und die Haltbarkeitsdauer einer entsprechenden Validierung. Bei unsteriler Anlieferung sind Schutzverpackung, Sauberkeit, Kennzeichnung und Wiederaufbereitungspflichten festzulegen.
Wie hoch ist die Mindestbestellmenge für ein kundenspezifisches Schließplattenprogramm?
Auf der aktuellen OEM/ODM-Seite von XC Medico heißt es, dass kundenspezifische Projekte mit einem Satz beginnen können, die genaue Definition hängt jedoch von der Konfiguration ab. Bestätigen Sie die Probenmenge, die Validierungsmenge, die kommerzielle MOQ nach SKU und die Nachschub-MOQ im Angebot. Kommerzielle Bedingungen können sich ändern und ersetzen nicht technische oder regulatorische Anforderungen.
Welche Dokumente sollten den Proben beiliegen?
Fordern Sie die genehmigte Überarbeitung der Zeichnung, das Materialzertifikat und den Trace-Link, den Maßbericht des ersten Artikels, die Ergebnisse kritischer Merkmale, den Nachweis der Schnittstelle zwischen Platte und Schraube, ggf. Oberflächen- und Reinigungsaufzeichnungen, Markierungsmuster, Verpackungsinformationen, Abweichungen und eine klare Aussage darüber an, ob das Muster produktionsäquivalent ist.
Offizielle technische und behördliche Referenzen
- US-amerikanische FDA: Orthopädische Frakturfixationsplatten – Leistungskriterien für den sicherheits- und leistungsbasierten Weg
- US-amerikanische FDA: Orthopädische nicht-spinale Knochenplatten, Schrauben und Unterlegscheiben – 510(k)-Einreichungsleitfaden
- US FDA: Quality Management System Regulation (QMSR)
- US FDA: Grundlagen der eindeutigen Geräteidentifizierung
- ASTM International: ASTM F136-Spezifikation für chirurgische Ti-6Al-4V ELI-Knetlegierung für Implantate
- ISO: ISO 11607-1 Verpackung für im Endstadium sterilisierte Medizinprodukte

